RÉSUMÉ
La maladie de Willebrand (MW), décrite il y a un siècle, constitue la maladie hémorragique héréditaire la plus fréquente. Pourtant, sa prévalence réelle demeure difficile à établir : les études populationnelles historiques suggèrent qu'environ 1 % de la population présente des anomalies compatibles avec une MW, tandis que les registres nationaux ne recensent que 5 à 60 patients pour 100 000 habitants selon les pays, et les analyses génomiques récentes de la base gnomAD v4.1 estiment la fréquence des variants pathogènes du gène VWF à environ 1,5 % de la population mondiale. Ces divergences ne traduisent pas des erreurs d'estimation, mais reflètent des définitions différentes de la maladie, du portage génétique aux formes cliniquement significatives nécessitant une prise en charge spécialisée. Cette complexité est amplifiée par la variabilité biologique intrinsèque du VWF, influencé par le groupe sanguin ABO, l'âge, le statut hormonal et l'inflammation, ainsi que par l'évolution des critères diagnostiques qui ont intégré récemment les formes frontières ou « low VWF ». En France, le Centre de référence de la maladie de Willebrand (CRMW) recense 4 435 patients avec une répartition atypique dominée par les formes de type 2, reflet de critères d'inclusion stricts. Les données FranceCoag soulignent par ailleurs qu'environ 29 % des patients n'ont jamais reçu de traitement, illustrant le défaut de prise en charge dans les formes modérées. Le sous-diagnostic constitue aujourd'hui le principal défi épidémiologique de la MW. Les femmes y sont particulièrement confrontées, avec un délai diagnostique significativement plus long que chez les hommes. Dans les années à venir, le défi épidémiologique majeur ne sera pas tant de quantifier plus précisément la prévalence globale de la MW que d'améliorer l'identification des patients présentant une MW cliniquement significative justifiant une prise en charge spécialisée.MOTS CLÉS
épidémiologie, facteur von Willebrand, maladie de Willebrand, prévalence, sous-diagnostic
ABSTRACT
Von Willebrand disease (VWD), first described a century ago, is the most common inherited bleeding disorder. Yet, its true prevalence remains difficult to establish: historical population-based studies suggest that approximately 1% of the population presents abnormalities consistent with VWD, while national registries report only 5 to 60 diagnosed patients per 100,000 inhabitants depending on the country, and recent genomic analyses of the gnomAD v4.1 database estimate the frequency of pathogenic VWF variants at approximately 1.5% of the world population. These discrepancies do not reflect estimation errors but rather different definitions of the disease, ranging from genetic carrier status to clinically significant disease requiring specialized management.This complexity is compounded by the intrinsic biological variability of VWF, which is influenced by the ABO blood group, age, hormones and inflammation, as well as by evolving diagnostic criteria around the concept of “Low VWF”. In France, the National Reference Centre for von Willebrand Disease (CRMW) registers 4,435 patients with an atypical distribution dominated by type 2 forms, reflecting strict inclusion criteria. FranceCoag data further highlight that approximately 29% of patients have never received treatment, illustrating the extent of undertreatment in moderate forms. Underdiagnosis remains the main epidemiological challenge of VWD today. Women are particularly affected, with a significantly longer diagnostic delay than men. In the coming years, the main challenge will be less about refining a single prevalence estimate than about improving the identification of patients with clinically significant disease.
KEYWORDS
epidemiology, prevalence, underdiagnosis, Von Willebrand disease, Von Willebrand factor
INTRODUCTION
Décrite en 1926 par Erik von Willebrand dans l’archipel d’Åland, la maladie de Willebrand (MW) est aujourd’hui reconnue comme la pathologie hémorragique héréditaire la plus fréquente. Un siècle après sa découverte, les progrès réalisés dans la compréhension de sa physiopathologie, de sa génétique et de sa prise en charge ont profondément modifié notre perception de cette maladie. Pourtant, une interrogation fondamentale persiste : quelle est la prévalence réelle de la MW ? Les estimations publiées au cours des dernières décennies varient considérablement selon les approches méthodologiques (études populationnelles, registres cliniques ou analyses génomiques). Ces divergences ne relèvent pas d’erreurs de mesure mais reflètent la diversité des critères diagnostiques utilisés. Selon que l’on se fonde sur une simple diminution des concentrations de facteur von Willebrand (VWF), la présence de symptômes hémorragiques, l’identification de variants génétiques considérés comme pathogènes ou un diagnostic médical intégrant tous ces paramètres, les populations étudiées diffèrent sensiblement. Ainsi, la MW ne se présente pas comme une entité uniforme, mais plutôt comme un continuum allant de formes modérées de pénétrance incomplète à une maladie cliniquement significative nécessitant une prise en charge spécialisée. Cette complexité est particulièrement illustrée par l’évolution des critères diagnostiques autour du concept de « low VWF », par la pénétrance incomplète de nombreux variants du gène VWF, ainsi que par l’influence de multiples déterminants biologiques et environnementaux sur les concentrations circulantes de la protéine. Ces intrications contribuent également à expliquer pourquoi une proportion importante de patients échappe encore au diagnostic, en particulier dans les formes modérées et au sein de la population féminine.
COMBIEN DE PERSONNES VIVENT AVEC UNE MALADIE DE WILLEBRAND ?
L’évaluation de la fréquence de la MW constitue un défi épidémiologique particulier. Contrairement à de nombreuses pathologies génétiques monogéniques, la MW présente une expressivité clinique variable, une pénétrance parfois incomplète et des critères diagnostiques ayant considérablement évolué au cours du temps. Dès lors, la prévalence observée dépend étroitement de la population étudiée et de la définition diagnostique retenue. Les études populationnelles, les registres cliniques et les approches génomiques n’évaluent pas les mêmes dimensions de la pathologie, ce qui conduit à des estimations parfois très différentes. Aucune de ces approches ne permet à elle seule d’appréhender l’ensemble du spectre de la MW, mais leur confrontation offre une vision plus complète de sa fréquence dans la population générale.
Les études populationnelles historiques
Les premières estimations de la prévalence de la MW proviennent d’études menées en population générale à partir des années 1980. Ces travaux ont profondément modifié la perception de cette pathologie en révélant une fréquence bien supérieure à celle reposant sur les données des centres spécialisés. L’étude fondatrice de Rodeghiero et al., réalisée en Italie auprès de 1 218 adolescents âgés de 11 à 14 ans, associait un questionnaire hémorragique standardisé à la mesure des concentrations plasmatiques du VWF. Sur cette base, les auteurs estimaient qu’environ 1 % de la population présentait des critères compatibles avec le diagnostic (1). Des résultats comparables furent ensuite rapportés dans d’autres cohortes, notamment par Werner et al. aux États-Unis, confortant l’idée que la MW constituait la pathologie hémorragique héréditaire la plus fréquente (2). Ces travaux pionniers ont permis de s’affranchir du biais de recrutement inhérent aux centres spécialisés, révélant l’existence d’un large réservoir d’individus présentant des anomalies du VWF jamais évaluées. Leur interprétation mérite toutefois d’être nuancée. Faute d’explorations fonctionnelles, les formes qualitatives de MW (type 2) étaient probablement sous-estimées. À l’inverse, une proportion des sujets inclus sur la seule base d’un taux de VWF abaissé, en l’absence des scores hémorragiques standardisés actuels, serait aujourd’hui intégrée dans le spectre du « low VWF » plutôt que celui d’une MW certaine. Ainsi, ces études populationnelles historiques ne doivent pas être interprétées comme une mesure directe de prévalence de la MW cliniquement significative. Elles estiment plutôt la fréquence d’anomalies biologiques s’inscrivant dans un continuum allant du « low VWF » aux formes les plus modérées de la maladie.
Données de prévalence issues des registres
La disparité entre les premières estimations issues des études populationnelles et le nombre de patients effectivement pris en charge en centre spécialisé a rapidement conduit à s’interroger sur la prévalence clinique de la MW. Contrairement aux études menées en population générale, les registres nationaux et les centres experts recensent des patients ayant fait l’objet d’une évaluation spécialisée et d’un diagnostic établi selon les critères en vigueur. Les estimations fondées sur ces cohortes de centres experts suggéraient des prévalences comprises entre 1/1 000 et 1/10 000 habitants, soit des valeurs très inférieures aux estimations historiques avoisinant 1 % (3). Cette différence majeure a longtemps été interprétée comme la conséquence d’un sous-diagnostic important des formes les plus modérées de MW.
Les données du registre britannique National Haemophilia Database (NHD) illustrent bien cette situation : en 2020, 11 261 patients atteints de MW étaient enregistrés au Royaume-Uni, ce qui correspond à une prévalence diagnostiquée d’environ 16,5 pour 100 000 habitants (4). Ce registre de soins étant alimenté par les déclarations cliniques des centres, sans critère biologique d’inclusion standardisée, ce chiffre reflète autant la variabilité des pratiques diagnostiques intercentres que la fréquence réelle de la pathologie.
Par définition, ces registres ne recensent que les patients identifiés par le système de soins, excluant de fait les sujets présentant des symptômes modérés ou n’ayant jamais consulté pour leurs manifestations hémorragiques. Ils offrent ainsi une estimation a minima de la fréquence de la maladie plutôt qu’une mesure exhaustive. Le décalage persistant entre les données des études populationnelles et celles des registres constitue l’un des arguments les plus probants en faveur d’un sous-diagnostic de la MW. Toutefois, cet écart ne permet pas de déterminer quelle proportion de la population non diagnostiquée présente une forme cliniquement significative. Les approches génomiques à grande échelle développées au cours de la dernière décennie ont apporté un nouvel éclairage à cette question.
LES ANALYSES GÉNOMIQUES : UNE NOUVELLE ESTIMATION DE LA FRÉQUENCE POTENTIELLE DE LA MALADIE
Ce qu’apportent les grandes bases de données génomiques
Seidizadeh et al. ont exploité les données de la base gnomAD v4.1, regroupant plus de 800 000 individus issus de populations diverses, pour estimer la fréquence des variants du gène VWF classés comme pathogènes ou probablement pathogènes selon les critères ACMG et les bases de données de référence (ClinVar, HGMD) (5). Pour les formes à transmission autosomique dominante, les estimations de la MW de type 1 n’incluent que les variants associés à un taux de VWF < 30 UI/dL, excluant délibérément le spectre du « low VWF ». La prévalence génomique des formes de type 1 associées à un taux de VWF entre 30 et 50 UI/dL est donc sous-estimée par cette approche. Néanmoins, elle s’affranchit des biais liés au recours aux soins et offre une vision globale de la distribution des variants VWF dans différentes populations, y compris chez des sujets n’ayant jamais relevé d’une exploration de l’hémostase. Les estimations obtenues dépassent largement celles des registres cliniques : 10,6/1 000 pour le type 1, 1,3/1 000 pour le type 2A, 1,7/1 000 pour le type 2B et 1,5/1 000 pour le type 2M pour les formes dominantes ; 33,9 par million pour le type 2N et 1,3 par million pour le type 3 pour les formes récessives.
Les limites de l’inférence génomique
Ces estimations doivent toutefois être interprétées avec prudence. Cette approche génomique quantifie la prévalence des porteurs de variants considérés comme potentiellement délétères, et non celle des patients cliniquement symptomatiques. Or, la présence d’un variant n’implique pas nécessairement l’expression d’un phénotype hémorragique avéré, la pénétrance et l’expressivité de la MW étant particulièrement variables dans les formes quantitatives. De plus, la classification de certains variants continue d’évoluer à mesure que de nouvelles données cliniques et fonctionnelles deviennent disponibles. La fiabilité de ces estimations de prévalence génomique dépend donc directement de la qualité de la curation des variants au sein des bases de données.
L’exemple du variant c.3797C>T (p.Pro1266Leu), historiquement associé au phénotype 2B New York/Malmö (2BNY), illustre bien cette problématique. Classé comme responsable d’une MW de type 2B dans la littérature et les nomenclatures de référence, il figure parmi les cinq variants VWF les plus fréquents au sein de plusieurs groupes ethniques de la base gnomAD (5). Pourtant, une étude génotype-phénotype menée sur 620 patients du CRMW entièrement génotypés montre que les 100 porteurs de ce variant 2BNY ne présentent ni d’altération fonctionnelle du VWF ni de thrombopénie dans la très grande majorité des cas (données CRMW non publiées). Cet exemple souligne que la fréquence d’un variant classé pathogène ne peut être assimilée automatiquement à celle d’une pathologie cliniquement significative. Elle démontre que les estimations génomiques ont tendance à surestimer la prévalence réelle pour les sous-types à pénétrance incomplète ou expressivité variable.
Lecture intégrée de la prévalence
Les divergences observées entre les études populationnelles, les registres cliniques et les analyses génomiques ne reflètent pas uniquement de simples limites méthodologiques. Elles traduisent avant tout des différences fondamentales dans ce qui est évalué. Les études populationnelles historiques estimaient la fréquence d’anomalies biologiques du VWF, parfois associées à une évaluation non standardisée des antécédents hémorragiques personnels et familiaux, compatibles avec un diagnostic de MW. Les registres recensent les patients formellement diagnostiqués et pris en charge. Les approches génomiques évaluent quant à elles la fréquence brute de variants potentiellement associés à des altérations de la protéine VWF.
Ces différentes estimations ne sont donc pas directement superposables. Dans cette perspective, les registres cliniques définissent la borne inférieure de la prévalence de la MW diagnostiquée, tandis que les données génomiques constituent la borne supérieure de sa fréquence potentielle. Entre ces deux extrêmes se situe la prévalence des formes cliniquement significatives, qui demeure difficile à quantifier avec précision, une estimation raisonnable se situant entre 1/1 000 et 1/10 000 habitants selon les critères retenus (3).
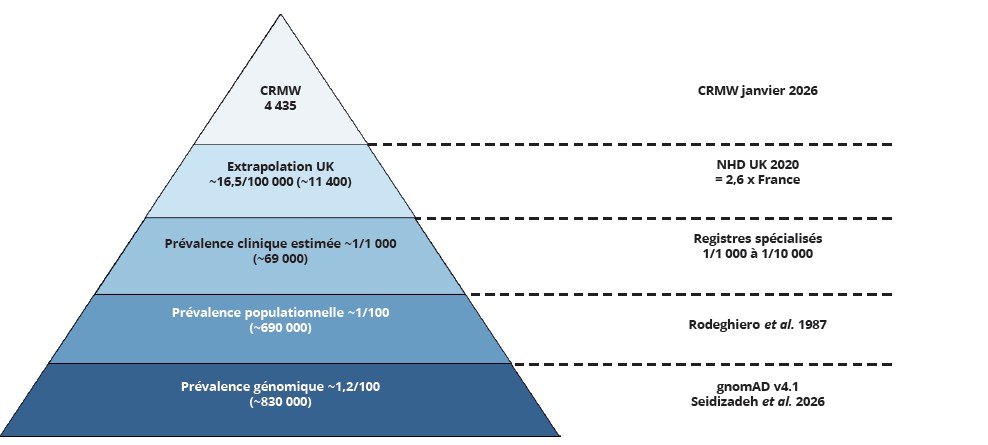
Figure 1 : « Iceberg » du diagnostic de la MW : de la prévalence génomique aux patients diagnostiqués.
Figure 1: The “Iceberg” of von Willebrand disease diagnosis: from genomic prevalence to diagnosed patients.
IMPACT DES VARIATIONS BIOLOGIQUES DU VWF SUR LES ESTIMATIONS DE PRÉVALENCE
Au-delà des différences méthodologiques, la variabilité biologique intrinsèque du VWF complique considérablement son évaluation épidémiologique. Les concentrations plasmatiques de cette protéine fluctuent selon de nombreux facteurs génétiques, physiologiques et environnementaux, ce qui permet à certains individus de franchir les seuils diagnostiques au cours de leur vie, compliquant le suivi épidémiologique. Les approches génomiques telles que gnomAD, fondées sur la fréquence allélique brute dans la population, ne capturent pas cette variabilité phénotypique.
Facteurs génétiques et physiologiques
Le groupe sanguin ABO constitue le principal déterminant génétique des concentrations plasmatiques de VWF. Les sujets de groupe O présentent en moyenne des concentrations inférieures de 20 à 30 % à celles des sujets non O, en raison d’une clairance plasmatique plus rapide, contribuant directement à leur surreprésentation parmi les patients « low VWF » ou avec un diagnostic de MW de type 1. Par ailleurs, les concentrations de VWF augmentent progressivement avec l’âge, y compris chez les patients atteints de MW. Certains patients initialement diagnostiqués type 1 peuvent présenter ultérieurement des valeurs normalisées, ce qui soulève des questions importantes sur la stabilité des classifications diagnostiques au cours du temps.
Facteurs environnementaux et situationnels
Les concentrations de VWF sont également modulées par les variations hormonales, les œstrogènes et la grossesse, s’accompagnant d’une élévation parfois importante du VWF et du FVIII, tandis que l’hypothyroïdie peut au contraire en diminuer les taux circulants. Les concentrations de VWF augmentent également en réponse à l’inflammation, à l’exercice physique ou au stress, pouvant masquer un déficit sous-jacent ou conduire à une normalisation transitoire des résultats biologiques. Ces variations contribuent à expliquer une partie des divergences entre les estimations de prévalence, mais n’expliquent pas les écarts considérables observés entre populations, auxquels les facteurs géographiques, ethniques et organisationnels apportent une contribution majeure.
HÉTÉROGÉNÉITÉ GÉOGRAPHIQUE ET ETHNIQUE
Les données de la World Federation of Hemophilia (WFH) illustrent l’ampleur des disparités mondiales de prévalence. Parmi les 135 pays ayant participé à l’enquête annuelle de 2024, la prévalence déclarée de la MW variait de 1,1 pour 100 000 habitants dans les pays à faibles revenus à 60,3 dans les pays à revenus élevés — un rapport de 1 à 55 qui témoigne avant tout de disparités d’accès au diagnostic et aux soins spécialisés (6). Ces écarts s’observent également entre pays à systèmes de santé comparables : en Europe, la prévalence diagnostiquée varie de 5,9 pour 100 000 en France à 16,5 au Royaume-Uni et 20,4 en Belgique, reflétant des différences de stratégies diagnostiques et de critères d’inclusion des registres plutôt que des différences de fréquence intrinsèque. Sur le plan génétique, les formes à transmission récessive illustrent particulièrement bien ces disparités : la prévalence estimée du type 3 varie de moins de 0,1/million en population ashkénaze à plus de 19/million en Asie du Sud, et celle du type 2N, quasi absente en Asie de l’Est (0,1/million), atteint 46/million en Europe non finlandaise (5). Ces variations, cohérentes avec les données cliniques, s’expliquent par des effets fondateurs spécifiques et des fréquences de consanguinité différentes selon les populations. Cet ensemble de facteurs contribue à des distributions géographiques particulières non extrapolables à l’ensemble de la population mondiale.
Ces fortes variations rappellent qu’aucune valeur de prévalence unique n’est universellement applicable, et soulignent que l’accès au diagnostic dans les pays à faibles revenus demeure un enjeu de santé publique majeur.
LES DONNÉES FRANÇAISES : QUE SAVONS-NOUS RÉELLEMENT ?
La France dispose de deux registres complémentaires permettant de caractériser la population de patients atteints de MW, le CRMW et FranceCoag, dont les approches distinctes offrent des perspectives différentes sur la maladie diagnostiquée.
Le CRMW : une cohorte nationale de référence
Coordonnant un réseau national depuis 2006, le CRMW recensait au 10 janvier 2026 4 435 patients avec un
diagnostic documenté de MW. La répartition des sous-types se distingue nettement de celle rapportée dans les registres internationaux, avec une forte représentation des formes de type 2 (Figure 2). Cette particularité reflète les critères d’inclusion stricts historiquement appliqués : jusqu’en 2019, l’inclusion nécessitait des anomalies biologiques documentées sur deux bilans indépendants — concentrations de VWF:Ag < 30 %, anomalies des ratios VWF:Act/VWF:Ag ou FVIII:C/VWF:Ag, ou thrombopénie caractéristique. Ces exigences ont limité l’inclusion des formes quantitatives modérées tout en enrichissant la cohorte en formes qualitatives bien caractérisées, raison pour laquelle à partir de 2019 les formes avec un VWF:Ag < 40% ont été incluses dans le registre. La distribution des sous-types du CRMW ne peut donc être considérée comme représentative de la MW dans la population générale française.
Ces critères biologiques stricts, notamment l’exigence de deux bilans indépendants, contrastent avec l’approche de registres de soins tels que la NHD britannique, où le diagnostic repose sur la déclaration clinique des centres sans critère biologique standardisé au niveau du registre.
Cette différence méthodologique contribue à expliquer pourquoi la prévalence enregistrée au Royaume-Uni (16,5/100 000) diffère sensiblement de celle observée en France, sans que cet écart reflète nécessairement une
différence de fréquence intrinsèque de la maladie.
FranceCoag : une vision complémentaire des patients pris en charge
FranceCoag est un registre de soins alimenté par l’ensemble des centres spécialisés d’hémostase français, utilisant une classification de sévérité propre : formes très sévères (type 3 et 2N, VWF < 5 % ou FVIII:C ≤ 5 %), sévères (types 1, 2A, 2M ; VWF 5-15 %), et hors formes sévères (VWF 15-40 %), ces dernières étant suivies sur un échantillon au dixième. Le rapport 2024 recense 3 871 patients au 31 décembre 2024. Parmi les 2 047 patients non décédés vus dans les trois dernières années, 58,3 % sont des femmes et l’âge médian est de 35,5 ans (7).
De manière remarquable, 28,7 % des patients suivis dans FranceCoag n’ont reçu aucun traitement. Cette proportion de patients non traités s’élève à 38,6 % dans les formes modérées (dites « hors formes sévères »), alors qu’elle n’est que de 4,7 % pour les formes très sévères. Ces chiffres sont probablement sous-estimés du fait de l’échantillonnage au dixième, mais ils soulignent la proportion importante de patients peu ou pas traités parmi les formes modérées.
Par ailleurs, l’âge au diagnostic présente un pic marqué entre 20 et 30 ans chez les femmes, alors que chez les hommes les diagnostics sont plus précoces et plus uniformément distribués dans l’enfance et l’adolescence. Ce décalage est en partie structurel, les formes modérées étant majoritaires chez les femmes, mais il invite aussi à s’interroger sur les inégalités de prise en charge face aux manifestations hémorragiques féminines.
Les limites de ces données
Ces deux registres ne permettent pas d’estimer la prévalence de la MW dans la population générale française : ils recensent les patients identifiés par le système de soins, et dépendent donc étroitement des stratégies diagnostiques et du recours aux centres experts. La fréquence réelle de la MW demeure ainsi difficile à quantifier, situation partagée par la quasi-totalité des pays européens disposant pourtant de registres structurés. L’ensemble des approches présentées converge vers un constat commun : quelle que soit la méthode utilisée, le nombre de patients diagnostiqués reste très inférieur au nombre de personnes susceptibles d’être concernées, faisant du sous-diagnostic le déterminant majeur de l’épidémiologie actuelle de la MW.
LE SOUS-DIAGNOSTIC : PRINCIPAL DÉFI ÉPIDÉMIOLOGIQUE DE LA MALADIE DE WILLEBRAND
Pourquoi les patients échappent-ils au diagnostic ?
Le diagnostic de la MW demeure complexe en raison de la banalité et de la variabilité des manifestations hémorragiques, épistaxis, ecchymoses, ménorragies, saignements prolongés après procédures invasives, qui, isolément, sont largement partagées avec la population générale et rarement attribuées spontanément à un trouble de l’hémostase, en particulier dans les formes modérées. À ces difficultés cliniques s’ajoutent la variabilité biologique du VWF, qui peut conduire à des résultats proches des seuils diagnostiques et à des interprétations divergentes, ainsi qu’un accès hétérogène aux explorations spécialisées, y compris au sein des systèmes de santé développés.
Le défi des formes frontières : la place du « low VWF »
La reconnaissance progressive du concept de « low VWF » a profondément modifié la réflexion sur les frontières diagnostiques de la MW. Les sujets présentant des concentrations de VWF comprises entre 30 et 50 UI/dL constituent un groupe particulièrement hétérogène, associant des profils biologiques et cliniques très variables, sans variant délétère identifiable dans le gène VWF dans une proportion importante des cas. Certains patients présentent un phénotype hémorragique comparable à celui observé dans les formes légères de MW et nécessitent une prise en charge spécialisée. À l’inverse, d’autres demeurent paucisymptomatiques tout au long de leur vie malgré des concentrations durablement abaissées de VWF. Cette hétérogénéité illustre les limites d’une approche reposant exclusivement sur des seuils biologiques. Les recommandations conjointes ASH/ISTH/NHF/WFH publiées en 2021 ont tenté de clarifier cette frontière en reconnaissant le « low VWF » comme une entité distincte de la MW, tout en précisant les critères permettant de classer certains patients « low VWF » dans le spectre de la MW de type 1 lorsqu’un phénotype hémorragique significatif y est associé (8).
L’impact concret de ces recommandations sur les pratiques a été évalué par Dong et al. dans une étude rétrospective américaine : leur application conduisait à un changement de diagnostic chez 75 % des patients préalablement classés « low VWF » en consultation spécialisée, avec une augmentation significative des prescriptions de traitement substitutif (9). Ces données illustrent à quel point les définitions retenues influencent les estimations de prévalence indépendamment de toute évolution épidémiologique réelle. Plus largement, cette évolution des critères souligne que la MW doit probablement être envisagée comme un continuum biologique et clinique plutôt que comme une entité strictement dichotomique, et explique pourquoi les estimations de prévalence varient fortement selon les critères retenus et les périodes considérées.
Les femmes : une population particulièrement exposée au retard diagnostique
Qu’il s’agisse de MW constituée ou de « low VWF », plusieurs travaux ont mis en évidence des différences importantes dans les parcours diagnostiques selon le sexe. Dans la cohorte irlandaise LoVIC, Lavin et al. ont montré que 89 % des femmes présentant un « low VWF » rapportaient des saignements utérins abondants. Pourtant 40 % d’entre elles n’avaient jamais consulté pour ce symptôme, et parmi celles qui l’avaient fait, plus d’un tiers avaient vu un spécialiste hospitalier sans que le trouble de l’hémostase soit évoqué, certaines allant jusqu’à subir une ablation endométriale ou une hystérectomie avant d’être adressées à un centre spécialisé (10). Cette inégalité du parcours diagnostique a été confirmée à plus grande échelle par Atiq et al., ayant inclus plus de 1 000 patients atteints de troubles hémorragiques autosomiques, MW pour les trois quarts, déficits rares en facteurs de la coagulation et thrombopathies constitutionnelles pour le reste. Alors que l’âge du premier épisode hémorragique était comparable entre hommes et femmes, le délai diagnostique moyen était significativement plus long chez ces dernières (11,6 contre 7,7 ans). Chez les patients adressés spécifiquement pour des symptômes hémorragiques, la moitié des hommes obtenaient un diagnostic en moins de 2 ans, tandis que les femmes devaient attendre en moyenne 14 ans (11). Ces observations suggèrent que le sous-diagnostic ne résulte pas uniquement de difficultés biologiques ou méthodologiques, mais également d’une reconnaissance insuffisante des manifestations hémorragiques féminines par le corps médical.
CONCLUSION
Un siècle après sa description par Erik von Willebrand, la question de la fréquence de la MW demeure plus complexe qu’il n’y paraît. Les estimations disponibles varient considérablement selon les approches utilisées, qu’elles reposent sur des études populationnelles, des registres cliniques ou des analyses génomiques. Loin d’être contradictoires, ces différentes estimations reflètent des niveaux distincts d’expression de la MW, allant de l’identification génétique de variants à des formes cliniquement significatives nécessitant une prise en charge spécialisée. Les progrès récents de la génomique ont profondément renouvelé notre compréhension de l’épidémiologie de la MW, mais ils soulignent également les limites d’une approche fondée exclusivement sur la détection de variants. À l’inverse, les registres cliniques, bien qu’essentiels pour décrire les patients diagnostiqués, ne recensent qu’une partie des personnes concernées. La fréquence de la MW ne peut donc être résumée à une valeur unique et dépend étroitement de la définition retenue ainsi que des critères utilisés pour identifier les patients.
Au-delà des débats sur la prévalence, l’ensemble de ces données converge vers un constat commun : un nombre important de patients échappe encore au diagnostic, en particulier parmi les formes modérées et chez les femmes. Dans les années à venir, l’enjeu principal ne sera probablement pas tant d’affiner une estimation unique de la fréquence de la MW que d’améliorer l’identification des patients présentant une forme cliniquement significative. L’intégration des données issues des registres nationaux, des bases médico-administratives et des approches génomiques devrait permettre de mieux caractériser ce continuum et de rapprocher progressivement les différentes visions épidémiologiques de la MW.
POINTS CLÉS À RETENIR
• La prévalence de la MW ne peut être résumée à une valeur unique : elle varie de moins de 1 pour 10 000 dans les registres cliniques à environ 1 à 1,5 % dans les études populationnelles et génomiques. Ces écarts reflètent avant tout des définitions différentes de la maladie (selon un taux de VWF abaissé, la présence de variants génétiques potentiellement pathogènes, ou un diagnostic médical établi).
• Les concentrations de VWF varient selon l’âge, le groupe ABO, le statut hormonal et l’inflammation. Un patient peut ainsi présenter un déficit dans sa jeunesse puis normaliser ses taux à l’âge adulte, ce qui, combiné à l’évolution des critères diagnostiques, complique l’estimation de la prévalence et explique en partie les divergences observées entre pays et registres.
• Le sous-diagnostic constitue le principal défi épidémiologique de la MW. Les femmes y sont plus exposées que les hommes.
• Le sous-traitement demeure marqué. En France, près de 29 % des patients recensés dans FranceCoag n’ont jamais reçu de traitement, proportion atteignant 38,6 % dans les formes dites modérées.
• La présence d’un variant génétique classé comme pathogène ne se traduit pas systématiquement par une maladie cliniquement significative (pénétrance incomplète). Les données génomiques constituent donc une borne supérieure théorique, à confronter systématiquement aux données phénotypiques.
