RÉSUMÉ
La Revue Francophone d’Hémostase et Thrombose vous propose, outre la réception trimestrielle de la revue, des publications online régulières sur la plateforme www.rfht.fr sous la forme : • d’une veille bibliographique avec les meilleurs articles publiés dans nos spécialités ; • d’actualités commentées offrant une vision critique d’une sélection d’articles internationaux et leur mise en perspective en pratique clinique. Vous trouverez ci-après une sélection de ces articles récents, décryptés, analysés et commentés pour vous par Victor-Emmanuel Brett, Julien Demagny et Emna Hammami.
INACTIVATION ALLÉLIQUE CIBLÉE PAR CRISPR/CAS9 DE VARIANTS PATHOGÈNES DU VWF DANS LA MALADIE DE WILLEBRAND DE TYPE 2
D’après : Allele-selective Disruption of Pathogenic VWF Variants in Type 2 Von Willebrand Disease using CRISPR/Cas9. Bär I, Groten SA, Barraclough A, Bürgisser PE, van Kwawegen C, Lenting PJ, et al. Blood Adv 2026 ; 10 : 1429-43.
Actualité commentée réalisée par Victor-Emmanuel BRETT
Justificatifs et objectifs
La maladie de Willebrand (MW) est la coagulopathie héréditaire la plus fréquente, liée à des anomalies quantitatives ou qualitatives du facteur von Willebrand (VWF). Pour la MW qualitative (type 2), les variants hétérozygotes peuvent avoir un effet dominant-négatif. Dans ce cas, l’incorporation de sous-unités mutées altère les multimères circulants et perturbe la fonction de la protéine sauvage. Les traitements actuels reposent sur des perfusions de concentrés de VWF ou la desmopressine (DDAVP), qui permettent d’augmenter les taux circulants mais qui ne traitent pas la cause génétique sous-jacente. L’objectif est d’évaluer une stratégie de thérapie génique par CRISPR/Cas9 ciblant un polymorphisme nucléotidique simple (SNP) commun (rs1800378) afin d’inactiver sélectivement l’allèle pathogène t restaurer un phénotype VWF normal ex vivo.
Méthodes
Des cellules progénitrices endothéliales (ECFC) isolées de témoins sains et de patients atteints de MW 2A (p.C1190R) et 2B (p.R1306W), tous hétérozygotes pour le SNP c.1451G/A (rs1800378), ont été transduites par lentivirus exprimant SpCas9 associé à des ARN guides spécifiques de l’allèle G ou A u SNP. L’efficacité et la sélectivité allélique ont été évaluées par séquençage NGS. L’impact sur la synthèse protéique est apprécié par spectrométrie de masse (MS) permettant la discrimination des peptides sauvages et mutants. L’analyse phénotypique a reposé sur l’immunofluorescence (IF) haute résolution qui a permis d’apprécier le trafic intracellulaire du VWF (colocalisation avec des marqueurs du réticulum endoplasmique) et la morphologie des corps de Weibel-Palade (WP).
Résultats
Le ciblage du SNP hétérozygote rs1800378 par CRISPR/Cas9 a montré une inactivation sélective et efficace de l’allèle mutant du gène VWF dans les ECFC d’un donneur sain. L’édition génomique a atteint des taux de knock-out allant de 70 à 93 %. Cette édition s’est traduite par une réduction d’environ 50 % du taux de VWF, cohérente avec l’inactivation d’un seul allèle, sans altération de la morphologie cellulaire ni du nombre de corps de WP. Chez les patients atteints de MW de types 2A et 2B, cela a permis de supprimer les peptides variants dans le sécrétome. Sur le plan cellulaire, dans les ECFC du sujet atteint d’une MW de type 2A, cette approche a corrigé la rétention du VWF dans le éticulum endoplasmique (RE), appréciée par colocalisation en IF de l’expression de protéine disulfure isomérase (PDI) et VWF. Les corps de WP retrouvaient une morphologie allongée compatible avec une multi-mérisation normale.
Dans les ECFC MW 2B, l’inactivation de l’allèle mutant (≈ 70 % d’édition) a réduit significativement les peptides pathologiques et supprimé le marquage par un nanobody spécifique de la forme dite « active » du VWF, caractéristique du type 2B, tout en préservant l’expression de l’allèle sauvage.
Ces résultats prouvent que l’expression d’un seul allèle sauvage est suffisante pour maintenir un phénotype endothélial sain, transformant ainsi un état dominant-négatif sévère en un état de porteur hétérozygote asymptomatique.
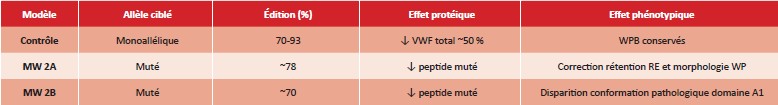
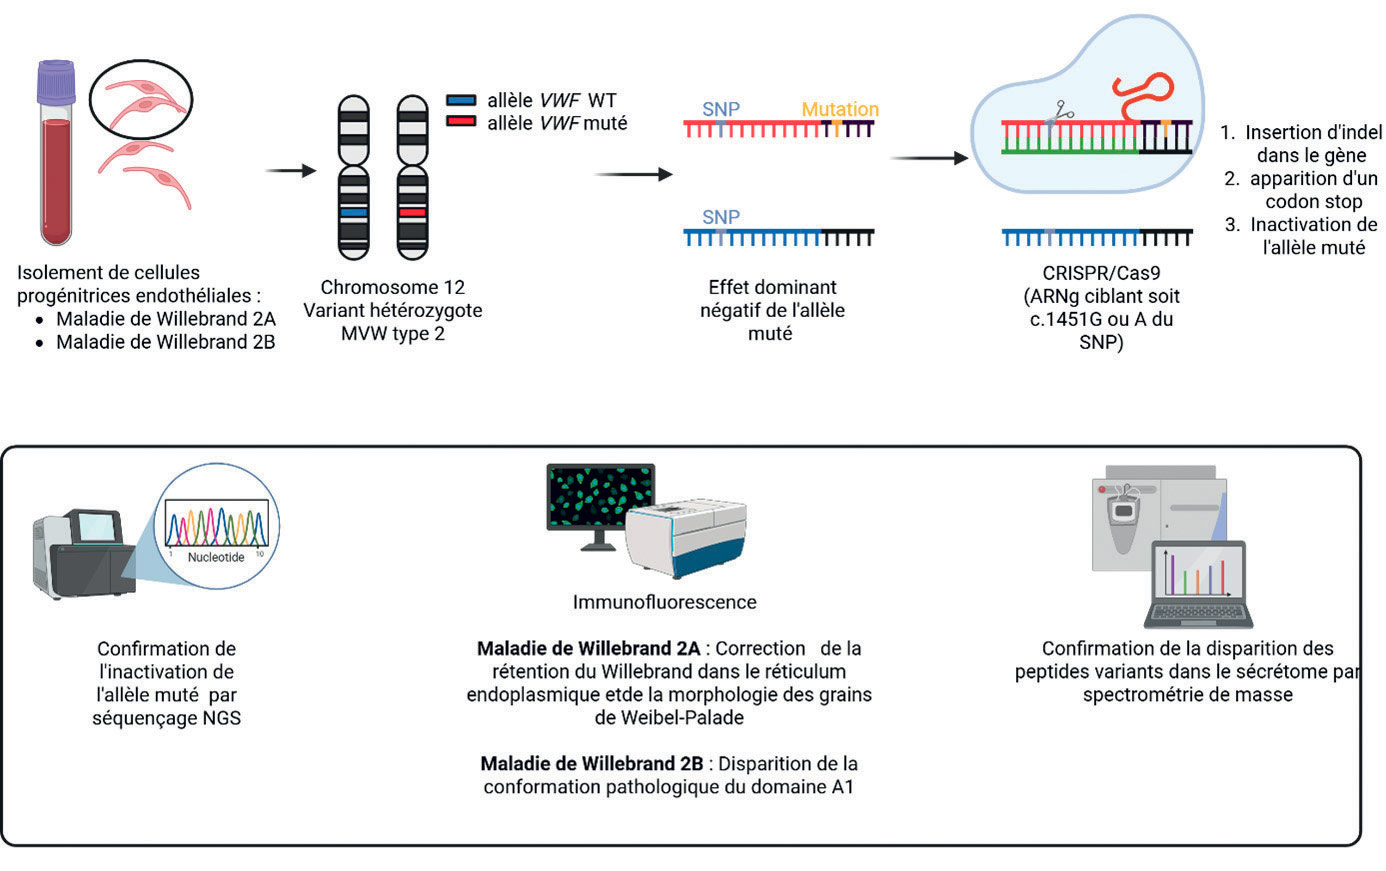 Figure 1 : Principe expérimental de l’inactivation sélective de l’allèle du gène VWF muté par CRISPR/Cas9 dans la maladie de von Willebrand de type 2.
Figure 1: Experimental principle of selective inactivation of the mutated VWF allele using CRISPR/Cas9 in type 2 von Willebrand disease.
Avis d’expert
Cette étude constitue une avancée conceptuelle majeure dans le traitement de la maladie de von Willebrand par thérapie génique. L’innovation centrale repose sur le ciblage par CRISPR/Cas9 d’un SNP hétérozygote lié à l’allèle pathogène plutôt que de la mutation elle-même. Cette stratégie « universelle » contourne l’hétérogénéité mutationnelle élevée du gène VWF, qui comporte plus de 750 variants décrits, et rend un développement translationnel plus réaliste. Les auteurs estiment que la combinaison de quatre SNPs pourrait concerner jusqu’à 83 % des patients, conférant à cette approche une portée inédite. Le rationnel physiopathologique est innovant : l’extinction de l’allèle mutant dans les formes dominantes négatives équivaut à transformer le patient en porteur hétérozygote d’un allèle nul, situation généralement peu ou asymptomatique, proches d’un phénotype de MW de type 1 léger.
Dans des ECFC dérivées de patients, l’édition montre une efficacité élevée et une bonne sélectivité pour l’allèle mutant, corrigeant la rétention intracellulaire du VWF (type 2A) et l’hyperaffinité plaquettaire (type 2B). L’expression d’un seul allèle sauvage suffit à restaurer la biogenèse normale des corps de WP et la sécrétion fonctionnelle du VWF, suggérant qu’une correction partielle in vivo pourrait suffire à prévenir les manifestations hémorragiques.
Néanmoins, plusieurs défis subsistent pour la translation clinique. La délivrance in vivo demeure complexe : les vecteurs virus adéno-associés (AAV) sont limités par la taille de SpCas9 et présentent un tropisme endothélial restreint. Les nanoparticules lipidiques constituent une alternative prometteuse, mais leur capacité à cibler efficacement l’endothélium vasculaire, en particulier pulmonaire, site clé de production du VWF plasmatique, reste à démontrer. Le mosaïcisme est une autre inconnue critique : le seuil minimal de cellules endothéliales « éditées » nécessaire pour obtenir un bénéfice clinique n’est pas défini. Enfin, la spécificité doit être maximale : le risque d’édition hors-cible de l’allèle sauvage doit être minimisé pour éviter une aggravation vers un déficit quantitatif sévère.
En conclusion, en dépit de ces obstacles, cette preuve de concept ex vivo est méthodologiquement robuste et biologiquement cohérente. Elle valide l’édition génomique comme stratégie crédible pour restaurer durablement une production endogène de VWF fonctionnel et ouvre une perspective curative au-delà des approches substitutives actuelles.
ÉTUDE DE PHASE I, OUVERTE, ÉVALUANT LA PHARMACOCINÉTIQUE, LA SÉCURITÉ ET LA TOLÉRANCE D’UNE INJECTION INTRAVEINEUSE UNIQUE D’EFANESOCTOCOG ALFA CHEZ DES ADULTES ATTEINTS D’UNE MALADIE DE WILLEBRAND DE TYPE 2N OU 3
D’après : A phase 1, open-label study to assess the pharmacokinetics, safety, and tolerability of a single intravenous injection of efanesoctocog alfa in adults with type 2N or type 3 von Willebrand disease. Susen S, Trossaërt M, Zilberstein M, Mamikonian L, Santagostino E, Yarramaneni A, et al. J Thromb Haemost 2026 ; 24 : 79-87.
Actualité commentée réalisée par Julien DEMAGNY
Justificatifs et objectifs
La demi-vie du facteur VIII (FVIII) dépend de celle du facteur von Willebrand (VWF) qui le protège de sa dégradation. Ceci explique l’effondrement des taux de FVIII dans la maladie de Willebrand (MW) de type 3 ou de type 2N, en raison de sa clairance rapide résultant d’un déficit sévère ou fonctionnel du VWF. L’efanesoctocog alfa est un FVIII recombinant muni des domaines D’D3 du VWF, le rendant ainsi indépendant de la demi-vie du VWF endogène, et pourrait ainsi corriger plus durablement son déficit. L’objectif de ce travail était d’évaluer la pharmacocinétique, la sécurité et la tolérance de l’efanesoctocog alfa dans la MW de type 2N ou de type 3.
Méthodes
Essai de phase I, multicentrique, ouvert, à bras unique, chez des adultes atteints de MW héréditaire de type 2N ou de type 3. Après 96 heures de washout, une dose IV unique d’efanesoctocog alfa 25 UI/kg était réalisée avec 10 et 28 jours de suivi biologique et clinique respectivement.
Le critère principal était la pharmacocinétique du FVIII obtenue par analyse non compartimentale, le FVIII étant mesuré par des tests chronométriques et chromogéniques avec capture spécifique de l’efanesoctocog alfa. Les critères secondaires incluaient les événements indésirables, la présence d’inhibiteurs anti-FVIII et celle des anticorps anti-médicament. Six patients évaluables étaient prévus.
Résultats
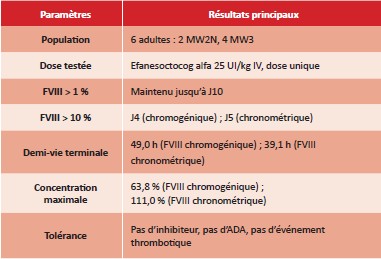
Deux patients atteints de MW de type 2N et 4 de type 3 ont été inclus. Après une injection unique, l’activité moyenne corrigée de la valeur initiale du FVIII est restée > 1 % jusqu’à J10 avec les deux méthodes de mesure. Avec le test chromogénique, elle restait > 40 % jusqu’à J1 et > 10 % jusqu’à J4 ; avec le test chronométrique, > 40 % jusqu’à environ 72 heures et > 10 % jusqu’à J5. La demi-vie (moyenne ± écart-type) et la concentration maximale étaient respectivement de 49,0 ± 10,2 h et 63,8 ± 14,8 % avec le test chromogénique, versus 39,1 ± 8,7 h et 111 ± 30,9 % avec le test chronométrique. Aucun inhibiteur anti-FVIII ni anticorps anti-médicament (ADA) n’a été détecté. Huit événements indésirables légers, non graves et non liés au traitement ont été rapportés.
Avis d’expert
L’efanesoctocog alfa représente une avancée thérapeutique importante pour les patients atteints d’hémophilie A, grâce à sa demi-vie longue. Son utilisation dans la MVW de type 3 et surtout de type 2N paraît également prometteuse. En effet, chez les patients atteints de MVW de type 2N, les fonctions du VWF impliquées dans l’hémostase primaire sont conservées, tandis que sa capacité à se lier au FVIII est altérée. L’administration de VWF exogène pour corriger le déficit en FVIII peut alors exposer ces patients à un risque thrombotique lié à un excès de VWF fonctionnel.
Dans ce contexte, l’efanesoctocog alfa semble constituer une excellente alternative aux autres FVIII disponibles sur le marché. Cette étude de phase I apporte les premières données pharmacocinétiques, montrant une demi-vie de l’efanesoctocog alfa similaire à celle observée dans l’hémophilie A (1). Cette molécule permet ainsi de contourner la contrainte de demi-vie imposée par le VWF endogène et d’augmenter rapidement, puis durablement, le taux de FVIII sans corriger directement le déficit sous-jacent en VWF.
L’absence d’événements biologiques ou cliniques majeurs en matière de tolérance au cours de l’étude est rassurante. Il reste toutefois essentiel de disposer de données complémentaires, car cette première étude demeure limitée à un très faible nombre de patients ayant reçu une dose unique, dans un objectif principalement pharmacocinétique et de tolérance. Des cohortes plus importantes seront nécessaires pour préciser l’utilisation de ce nouveau dérivé du FVIII en termes de posologie, de schéma d’administration et d’association avec d’autres traitements hémostatiques. Des données en contexte de geste invasif ou de chirurgie seraient également utiles pour mieux définir sa place dans la prise en charge de ces patients.
Enfin, comme le soulignent les résultats, la différence observée entre les mesures d’activité du FVIII selon les méthodes chronométrique et chromogénique, avec capture spécifique de l’efanesoctocog alfa, soulève encore la question de la nécessité d’une méthode de mesure standardisée et fiable. Cela permettrait de comparer plus facilement les résultats des différentes études. Les données de cette étude suggèrent néanmoins que l’efanesoctocog alfa pourrait être une nouvelle option thérapeutique, en complément des approches déjà existantes, telles que la desmopressine, les concentrés de VWF et, dans certaines situations, l’emicizumab. Il faut désormais attendre les études de phase II.
RÉFÉRENCE
1. Lissitchkov T, Willemze A, Katragadda S, Rice K, Poloskey S, Benson C. Efanesoctocog alfa for hemophilia A: results from a phase 1 repeat-dose study. Blood Adv 2022 ; 6 : 1089-94.
QUALITÉ DE VIE LIÉE À LA SANTÉ DES ENFANTS ATTEINTS DE MALADIE DE WILLEBRAND : RÉSULTATS DE L’ÉTUDE DE VIE RÉELLE « HEALTH-RELATED QUALITY OF LIFE STUDY »
D’après : Health-related quality of life in children with von Willebrand disease: results of the French real-life Willebrand Study Health-related Quality of Life study. Goudemand J, Susen S, Berger C, Bayart S, Chambost H, Genre-Volot F, et al. J Thromb Haemost 2025 ; 23 : 2736-50.
Actualité commentée réalisée par Emna HAMMAMI
Justificatifs et objectifs
La maladie de Willebrand (MW), maladie hémorragique la plus fréquente (0,1 à 1 % de la population générale), affecte la qualité de vie des patients du fait de la symptomatologie hémorragique. L’impact physique et psychologique de la MW a été largement évalué chez les adultes, surtout chez les femmes. La première étude portant sur la qualité de vie liée à la santé des enfants atteints de MW (QVLS-MW) est néerlandaise (1).
WiSH-QoL est la première étude évaluant la QVLS-MW portant sur la population pédiatrique française. L’objectif principal était d’évaluer la QVLS-MW via un questionnaire générique et un questionnaire spécifique à la MW. L’objectif secondaire était d’évaluer l’impact du type de MW et de la stratégie thérapeutique sur la QVLS-MW des patients pédiatriques.
Méthodes
WiSH-QoL est une étude observationnelle prospective conduite en France incluant tous les patients avec MW recrutés en consultation et suivis pendant 24 mois. La MW de type 1 était limitée à un taux de VWF:Ag < 30 % et les formes sévères de MW étaient définies par une VWF:RCo
≤ 15 UI/dL.
L’évaluation de la QVLS-MW était réalisée via le questionnaire générique DISABKIDS, évaluant la QVLS chez les enfants atteints de pathologies chroniques, et le questionnaire spécifique VWD-QoL.
La satisfaction du traitement et le fardeau familial étaient évalués uniquement par les parents en utilisant respectivement le questionnaire VWD-SAT et le questionnaire FaBel.
Résultats
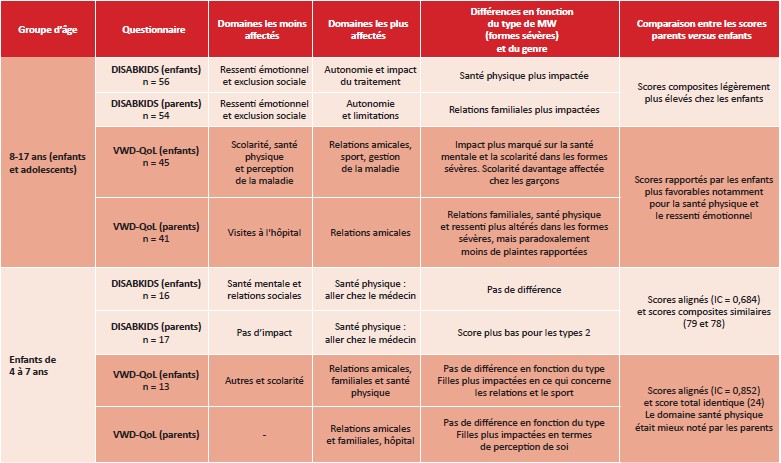
Concernant les enfants âgés de moins de 4 ans, les 7 parents ayant rempli le questionnaire spécifique à la MW rapportent un mauvais score chez un enfant atteint de MW de type 3 et une dimension familiale impactée chez un enfant atteint de MW de type 2B.
Les 36 parents ayant rempli le questionnaire VWD-SAT étaient satisfaits des centres hospitaliers et du médecin, tandis que les niveaux de satisfaction les plus bas concernaient le fardeau du traitement et ses contraintes. Concernant le fardeau familial, les réponses au questionnaire FaBel montraient que l’adaptation était le domaine le plus affecté, suivi de l’impact parental et la charge financière ainsi que les relations sociales. Les relations avec la fratrie étaient moins impactées. Les parents rapportaient un fardeau familial important surtout dans les formes sévères.
Avis d’expert
Cette première étude française, et la deuxième publiée dans la littérature portant sur la QVLS des enfants atteints de MW, représente une contribution importante à la compréhension de l’impact de cette pathologie sur la population pédiatrique. Les résultats confirment certains éléments attendus, tout en apportant de nouveaux éléments concernant plusieurs dimensions de la qualité de vie des patients et de leur entourage.
En effet, les enfants atteints de formes sévères de maladie de Willebrand semblent avoir une QVLS plus impactée notamment en termes de : santé physique et mentale, relations familiales et scolarité.
Cette étude met en évidence des différences dans le vécu de la maladie selon le genre, notion peu explorée dans les populations pédiatriques. Les garçons plus âgés semblent davantage affectés dans leur scolarité, tandis que les jeunes filles rapportent un impact plus marqué sur le sport et les relations. Cette observation est particulièrement intéressante car elle touche les filles non encore pubères et donc non impactées par des ménorragies.
Comme discuté par les auteurs, chez les adolescents, la maladie semble affecter particulièrement l’autonomie, les relations sociales et certaines dimensions de la santé mentale. Leur santé physique est également impactée, notamment en termes de sport, rejoignant les données de la littérature concernant les adolescents hémophiles (2). Cette notion n’a pas été révélée par l’étude néerlandaise qui n’a inclus que des données issues d’un questionnaire générique (1).
De manière plus inattendue, le domaine « plaintes » semble moins impacté chez les patients atteints de formes sévères. Ceci pourrait s’expliquer par une prise en charge thérapeutique plus efficace, bien qu’un nombre limité de patients atteints de formes sévères aient une prophylaxie au long cours.
En comparant les données pédiatriques du questionnaire VWD-QoL aux données adultes de l’étude WiSH-QoL (3), on retrouve cette notion de limitations liées aux traitements plus marquées chez les patients atteints de MW de type 1.
Le fait que les parents signalent un impact social et mental plus important que celui signalé par les enfants, témoignant ainsi d’un vécu différent de la maladie, semble également intéressant.
Cette étude, portant sur un échantillon limité mais représentatif d’enfants atteints de MW, révèle un impact multidimensionnel de la maladie, touchant non seulement la santé physique mais également les dimensions : mentale, sociale et familiale. Ces données confirment l’importance d’une prise en charge globale des enfants atteints de MW intégrant le soutien psychosocial des patients et de leurs familles. L’évaluation de l’impact d’un programme d’éducation thérapeutique sur ces dimensions serait intéressante.
RÉFÉRENCES
1. de Wee EM, Fijnvandraat K, de Goede-Bolder A, Mauser-Bunschoten EP, Eikenboom JCJ, Brons PP, et al. Impact of von Willebrand disease on health-related quality of life in a pediatric population: Quality of life in children with von Willebrand disease. J Thromb Haemost 2011 ; 9 : 502-9.
2. von Mackensen S, Shah J, Seifert W, Kenet G. Health-related quality of life in paediatric haemophilia B patients treated with rIX-FP. Haemophilia 2019 ; 25 : 45-53.
3. Borel-Derlon A, Veyradier A, Repessé Y, Itzhar-Baïkan N, Desprez D, Genre-Volot F, et al. Health-related quality of life in adults with von Willebrand disease: results of the French real-life Willebrand study on health related quality of life. Res Pract Thromb Haemost 2026 ; 10 : 103324.
