RÉSUMÉ
La maladie de Willebrand (MW) est la pathologie hémorragique héréditaire la plus fréquente, causée par un déficit quantitatif ou qualitatif du facteur von Willebrand (VWF). L'analyse génétique du gène VWF est complexifiée par sa taille, un nombre élevé de variants de séquence et l'existence d'un pseudogène. Si sa rentabilité diagnostique est excellente pour les types 2 et 3, elle reste limitée pour le type 1, dont le phénotype est influencé par l'âge et des gènes dits modificateurs. Le génotypage représente néanmoins, dans certains cas, une aide utile au diagnostic différentiel, au conseil génétique et à visée pronostique. Le assage au séquençage du génome complet ouvre de nouvelles perspectives, illustrées par le projet PERIGENOMED pour le dépistage néonatal. Toutefois, la problématique des variants de signification incertaine reste entière, nécessitant une expertise accrue pour distinguer les variants bénins des pathogènes. Mots-clés : maladie de Willebrand, facteur von Willebrand, diagnostic moléculaire, séquençage à haut débit, variants de signification incertaine.MOTS CLÉS
diagnostic moléculaire, facteur von Willebrand, maladie de Willebrand, séquençage à haut débit, variants de signification incertaine
ABSTRACT
Von Willebrand disease (VWD) is the most common inherited bleeding disorder, caused by a quantitative or qualitative deficiency of von Willebrand factor (VWF). Genetic analysis of the VWF gene is complicated by its large size, frequent polymorphisms, and the presence of a pseudogene. While diagnostic yield of VWF gene analysis is excellent for types 2 and 3, it remains limited for type 1, where the phenotype is influenced by age and modifier genes. In certain cases, genotyping represents a valuable tool for differential diagnosis, genetic counseling, and prognostic assessment. The transition to whole-genome sequencing offers new perspectives, as illustrated by PERIGENOMED, a pilot study for newborn screening. However, the challenge of variants of uncertain significance remains significant. The rise of these high-throughput technologies requires increased expertise to distinguish neutral from pathogenic variations within increasingly complex datasets.
KEYWORDS
molecular diagnosis, next generation sequencing, variants of uncertain significance, Von Willebrand disease, Von Willebrand factor
INTRODUCTION
La maladie de Willebrand (MW) constitue la pathologie hémorragique héréditaire la plus fréquente. Elle est la conséquence d’un déficit quantitatif ou d’une anomalie qualitative du facteur von Willebrand (VWF), une protéine multimérique indispensable à l’adhésion et l’agrégation plaquettaire ainsi qu’au transport du facteur VIII circulant. Depuis le clonage du gène VWF en 1985, les progrès majeurs réalisés dans la compréhension des bases moléculaires de la MW ont permis d’intégrer progressivement l’analyse génétique à la pratique clinique. Cet article propose une synthèse des mécanismes moléculaires de la MW, et examine les applications, limites et perspectives de l’analyse génétique.
BASES MOLÉCULAIRES DE LA MALADIE DE WILLEBRAND
Le gène VWF et la protéine
L’exploration moléculaire de la MW repose sur l’étude du gène VWF, localisé sur le bras court du chromosome 12 (12p13.2). Ce gène de grande taille (178 kb) comprend 52 exons et 51 introns. Son séquençage et l’interprétation des données sont complexes pour deux raisons majeures. D’une part, l’existence d’un pseudogène partiel sur le chromosome 22, présentant une forte homologie avec la région centrale (exons 23 à 34) du gène fonctionnel, génère des risques de désalignement des lectures lors du séquençage (Figure 1). D’autre part, le gène VWF affiche un nombre de polymorphismes extrêmement élevé : dans la base de
données GnomAD, 10 398 variants de séquence ont été retrouvés dans des populations non MW (1). Cette diversité génétique naturelle rend difficile la distinction entre variants bénins et délétères, particulièrement chez les patients présentant un déficit quantitatif modéré en VWF.
La protéine VWF est initialement synthétisée sous la forme d’un pré-pro-monomère de 2 813 acides aminés. Ce précurseur comprend un peptide signal, un propeptide de 741 acides aminés et une sous-unité mature de 2050 résidus. Au sein de la cellule endothéliale, la maturation du VWF s’opère par une dimérisation C-terminale initiale, suivie d’une multimérisation N-terminale. Ce processus complexe aboutit à la formation de multimères de très haut poids moléculaire, formes les plus actives de la protéine, qui sont stockées dans les corps de Weibel-Palade avant leur sécrétion régulée ou constitutive dans la circulation. Chaque sous-unité protéique mature s’articule autour de domaines fonctionnels spécifiques : les domaines D’-D3 contiennent le site de liaison du FVIII, tandis que le domaine A1 médie l’adhésion plaquettaire via le récepteur GPIbα et les collagènes IV et VI. Le domaine A2 assure la régulation de la taille des multimères de VWF par son site de clivage sensible à la protéase ADAMTS13. Enfin, le domaine A3 permet l’ancrage au collagène fibrillaire (I et III) du sous-endothélium, alors que la région terminale (D4-CK) régit la dimérisation.
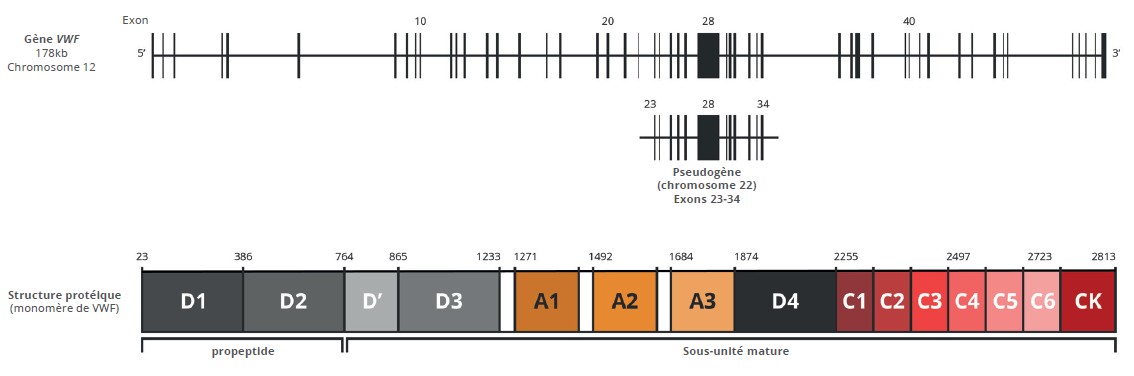
Figure 1 : Gène VWF, pseudogène et protéine.
Figure 1: The VWF gene, pseudogene and protein.
Le gène du facteur von Willebrand (178 kb, locus 12p13.31) partage une forte homologie (97 %) avec un pseudogène partiel situé sur le chromosome 22 (exons 23 à 34). La protéine est synthétisée sous la forme d’un précurseur polypeptidique monomérique incluant un peptide signal, un propeptide (domaines D1-D2) et une sous-unité mature (domaines D’ à CK).
Corrélations génotype/phénotype
La classification phénotypique distingue les déficits quantitatifs de type partiel (type 1) ou total (type 3) des anomalies qualitatives (types 2A, 2B, 2M et 2N). Avant d’aborder les applications concrètes et les limites de l’analyse génétique, il est essentiel d’étudier les corrélations génotype-phénotype. Elles sont présentées ici selon une gradation de complexité croissante pour le diagnostic moléculaire.
Type 3
Le type 3 représente la forme la plus rare et la plus sévère de la MW, caractérisée par un mode de transmission autosomique récessif. Sur le plan moléculaire, les anomalies causales se distribuent de manière homogène sur l’ensemble des 52 exons du gène VWF (Figure 2A). La majorité de ces variants correspondent à des allèles nuls (délétions/duplications décalant le cadre de lecture et anomalies des sites d’épissage), bien qu’une proportion significative de variants faux-sens soit également décrite. Si le génotypage permet de confirmer le diagnostic chez la grande majorité des patients, environ 3 % des cas répertoriés par le Centre de référence de la maladie de Willebrand (CRMW) restent actuellement en impasse moléculaire. Cette proportion est plus faible que dans l’étude internationale 3WINTERS-IPS, dans laquelle 9 % des patients ne présentaient qu’un seul variant hétérozygote ou aucune anomalie identifiable (2).
Types 2
La MW de type 2 (60 % des cas inclus dans le CRMW) regroupe les anomalies qualitatives du VWF. Contrairement au type 1, l’analyse moléculaire identifie un variant pathogène chez la quasi-totalité des patients, car les mutations se concentrent dans des domaines fonctionnels et des régions géniques bien définis (Figure 2A). Le type 2A résulte de mutations localisées principalement dans les domaines D2 (exons 11 à 17), D3 (exons 20 à 27) ou A2 (exon 28). Ces anomalies perturbent soit l’assemblage intracellulaire des multimères, soit augmentent leur sensibilité à la protéolyse physiologique assurée par la protéase ADAMTS13 (hyperprotéolyse). Le type 2B est causé par des mutations de type « gain de fonction » situées exclusivement dans le domaine A1
(exon 28). Ces variants augmentent l’affinité du VWF pour la glycoprotéine Ib (GPIb) plaquettaire, provoquant une liaison spontanée entre ces deux protéines dans la circulation. Ce phénomène entraîne une consommation des multimères de plus haut poids moléculaire et une thrombopénie. Le type 2M correspond à un déficit fonctionnel de liaison aux plaquettes ou au collagène, sans altération de la structure multimérique. Les variations candidates siègent généralement dans les domaines A1 (exons 28) pour la liaison à GPIb, ou A3 (exons 28 à 32) pour la liaison au collagène fibrillaire. Mimant cliniquement une hémophilie A mineure, le type 2N résulte d’un défaut d’affinité du VWF pour le FVIII. Il est lié à des mutations récessives situées dans les domaines D’ ou D3, principalement codés par les exons 18 à 28.
Type 1 et déficits modérés (low VWF)
L’exploration génétique de la MW de type 1 illustre parfaitement la complexité moléculaire du VWF, marquée par un polymorphisme extrême et la pénétrance variable de nombreux variants (Figure 2B). Historiquement, cette hétérogénéité a imposé une distinction entre la pathologie avérée et le « déficit modéré en VWF » (low VWF). Ce dernier terme désignait les individus ayant un taux compris entre 30 et 50 UI/dL, alors perçus comme présentant un simple facteur de risque hémorragique. Les recommandations internationales ASH/ISTH/NHF/WFH de 2021 ont redéfini ce cadre : le diagnostic de type 1 est désormais retenu pour tout taux < 30 UI/dL, ainsi que pour les taux compris entre 30 et 50 UI/dL (seuil de 40 UI/dL en France) s’ils sont associés à des saignements significatifs. En l’absence de symptômes, ces patients demeurent classés comme « déficit modéré » (3). Cette distinction clinique est directement corrélée à la rentabilité du diagnostic moléculaire : la probabilité d’identifier un variant causal atteint 80 à 90 % pour les taux < 30 UI/dL, mais chute sous les 50 % pour les taux modérés (Figure 3) (4,5). Sur le plan moléculaire, le phénotype de la MW de type 1 classique est associé à plusieurs centaines de variants répartis sur l’ensemble du gène, sans qu’aucun hotspot mutationnel ne soit identifiable. Les mutations faux-sens y sont majoritaires (64 %), suivies des variants d’épissage (15 %) (Figure 2A). À l’inverse, le sous-type 1C, entité désormais officiellement reconnue par l’ISTH (6), et se caractérisant par une clairance plasmatique accélérée du VWF, se distingue par l’existence de véritables hotspots mutationnels. Ceux-ci sont localisés préférentiellement dans les domaines D3, A1 et D4 du VWF.
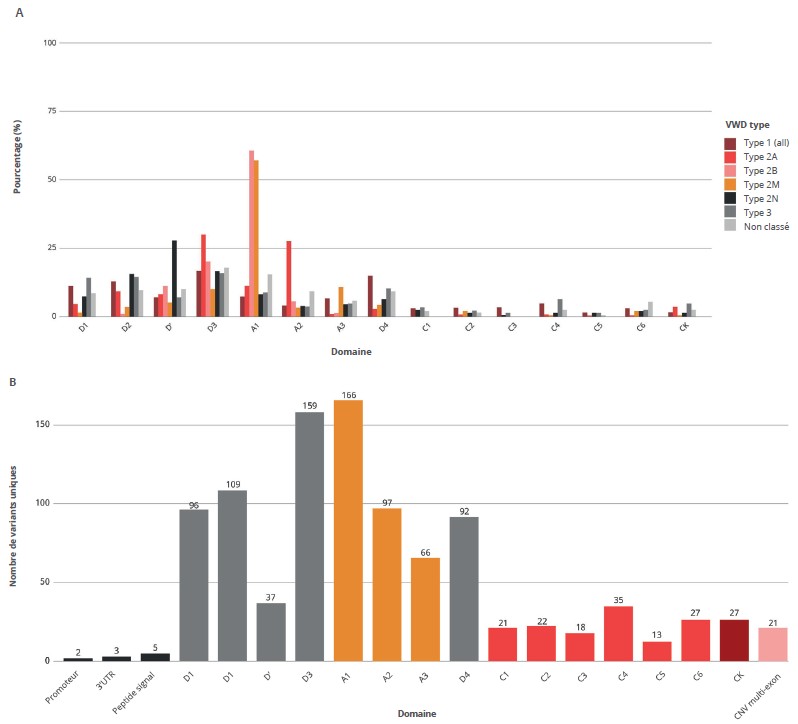
Figure 2 : Cartographie moléculaire, pathogénicité et corrélations génotype-phénotype des variants du gène VWF (base CRMW).
Figure 2: Molecular mapping, pathogenicity and genotype-phenotype correlations of VWF gene variants (CRMW database).
A) La répartition topographique sur le gène VWF met en évidence des hotspots fonctionnels précis pour les anomalies qualitatives (types 2A, 2B, 2M et 2N), contrastant avec la distribution homogène des déficits quantitatifs (types 1 et 3) ; B) Sur les 1 016 variants uniques identifiés, plus de la moitié est classée pathogène ou probablement pathogène selon les critères ACMG (52,9 % d’ACMG 4 et 5, n = 537). Les variants de signification indéterminée (VUS/ACMG 3) représentent 15,4 % de la cohorte.
Le diagnostic se heurte toutefois à des obstacles majeurs, à commencer par un déterminisme génétique complexe où le taux de VWF est influencé par de nombreux gènes modificateurs. Si le système ABO demeure le modulateur prépondérant, avec des taux inférieurs de 25 à 30 % chez les sujets de groupe O, les études d’association pangénomique ont identifié au moins 25 autres locus régulateurs impliqués dans la biosynthèse (tels que STXBP5 et STX2) ou dans la clairance (comme STAB2, SCARA5 et CLEC4M) du VWF, suggérant que le phénotype peut résulter de l’effet cumulatif de multiples variants à faible risque. L’interprétation des données est également complexifiée par une prévalence élevée de variants de signification incertaine (VUS) ainsi que par la pénétrance incomplète de certains variants récurrents tels que p.(Tyr1584Cys). Enfin, l’interprétation de l’analyse génétique doit composer avec des facteurs physiologiques, au premier rang desquels figure l’âge. Comme l’ont souligné les travaux d’Atiq et al., l’augmentation physiologique des taux de VWF liée à l’âge peut conduire à faire basculer un patient de la catégorie « MW de type 1 » vers celle de « déficit modéré » (low VWF) (7,8), malgré la présence d’un variant pathogène, rendant l’interprétation génétique étroitement dépendante du moment du diagnostic.
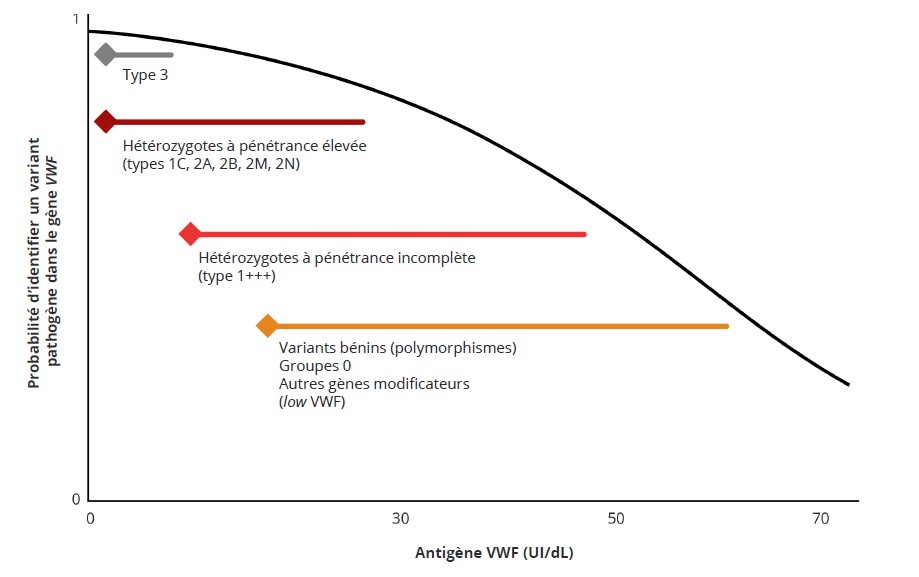
Figure 3 : Rendement du diagnostic moléculaire selon le taux d’antigène du VWF.
Figure 3: Accuracy of molecular diagnosis based on VWF antigen levels.
La probabilité d’identifier un variant moléculaire lors du génotypage est inversement proportionnelle au taux circulant de VWF:Ag. La rentabilité du diagnostic génétique est maximale pour les taux les plus bas, associés aux déficits sévères de type 3 et aux formes hétérozygotes à forte pénétrance (types 1C, 2A, 2B,
2M, 2N). À mesure que le taux de VWF:Ag s’approche des valeurs normales (notamment dans les formes de types 1 modérés), la probabilité de détecter un variant pathogène diminue significativement. Cette zone limite se caractérise par une intrication complexe entre des variants à pénétrance incomplète, des
polymorphismes bénins, l’influence du groupe sanguin O et l’effet d’autres gènes modificateurs.
TECHNIQUES DE DIAGNOSTIC MOLÉCULAIRE ET CARACTÉRISATION DES VARIANTS
Séquençage Sanger
Le séquençage Sanger a longtemps constitué la méthode de référence pour l’analyse ciblée des régions codantes et des jonctions exon-intron. Il reste utilisé en validation de variants identifiés ou dans des stratégies ciblées.
Séquençage à haut débit
Grâce aux technologies de séquençage à haut débit (NGS, Next Generation Sequencing), il est désormais possible d’analyser le gène VWF dans son intégralité (exons, introns, promoteur et régions régulatrices). Cette approche facilite également le criblage simultané d’autres gènes d’intérêt et améliore significativement la caractérisation des variants rares ou complexes.
Actuellement, la majorité des laboratoires utilisent des panels de gènes reposant sur la technique dite de « short-read » (lectures courtes). Cependant, cette approche se heurte à des limites de précision, notamment pour les exons 23 à 34, où la forte homologie avec le pseudogène situé sur le chromosome 22 complique l’alignement des séquences. L’évolution vers les technologies de « long-read » (lectures longues) constitue un tournant technologique majeur. En couvrant des segments d’ADN beaucoup plus longs, cette approche résout les problèmes d’alignement induits par le pseudogène et facilite la détection des réarrangements génomiques complexes, ainsi que des variants situés dans les séquences répétées.
Le séquençage du génome complet (WGS, Whole Genome Sequencing) se positionne désormais comme une alternative aux panels de gènes. En plus d’homogénéiser les processus techniques, cette technologie appréhende globalement les locus modificateurs impliqués dans la régulation du taux de VWF. Elle ouvre ainsi la voie à une meilleure compréhension des interactions complexes entre les différents gènes qui modulent le phénotype de la MW (voir paragraphe « Gènes modificateurs et scores polygéniques »).
Analyse des variations du nombre de copies
Les délétions ou duplications de grande taille sont désormais détectées grâce aux outils bio-informatiques appliqués directement aux données de NGS.
Interprétation des variants
L’interprétation des variants identifiés constitue une étape critique qui repose sur les recommandations de l’ACMG (American College of Medical Genetics and Genomics) et des consortiums spécifiques au gène VWF. Cette approche standardisée intègre de multiples critères : la nature du variant (faux-sens, non-sens, d’épissage) et son impact protéique prévisible, sa localisation topographique, sa fréquence dans les bases de données génomiques populationnelles, les prédictions bio-informatiques (conservation inter-espèces, scores d’épissage) et les données de ségrégation familiale. La synthèse de ces différents critères permet une classification en 5 catégories (score 1 : bénin ; score 2 : probablement bénin ; score 3 : signification incertaine [VUS] ; score 4 : probablement pathogène ; score 5 : pathogène). En pratique clinique, seuls les variants de catégorie ≥ 3 sont transmis aux cliniciens prescripteurs. Les VUS demeurent fréquents, représentant près de 30 % des variants au sein de la cohorte du CRMW (Figure 2B), et imposent une confrontation systématique et prudente avec le phénotype clinico-biologique du patient. L’accumulation de données d’expression, de ségrégation, couplée à la veille scientifique au sein des bases internationales, constitue le seul levier efficace pour permettre la reclassification dynamique et évolutive des VUS selon les critères de l’ACMG (9).
APPLICATIONS CLINIQUES
L’intégration de la biologie moléculaire dans la prise en charge de la MW répond à des objectifs distincts selon le type ou le sous-type considéré. Cette hétérogénéité des indications découle de la robustesse variable des corrélations génotype-phénotype.
Formes sévères et qualitatives (types 2 et 3)
Pour ces phénotypes, l’analyse moléculaire s’est imposée comme un pilier de l’évaluation initiale, articulée autour de trois axes : la confirmation diagnostique, le diagnostic différentiel et l’évaluation pronostique.
Dans les formes qualitatives, l’analyse moléculaire lève les ambiguïtés de classification lorsque les anomalies des tests phénotypiques s’avèrent subtiles. L’existence de corrélations génotype-phénotype étroites (Figure 2A) permet des stratégies de séquençage ciblées (exemple de l’exon 28 en cas de suspicion de type 2B). À l’inverse, dans le type 3, un séquençage exhaustif est indispensable pour confirmer le diagnostic, permettre un conseil génétique et, le cas échéant, un diagnostic prénatal.
L’analyse génétique s’avère parfois être le seul recours pour discriminer la MW d’autres pathologies hémorragiques de phénotypes identiques. Elle est essentielle pour différencier une MW de type 2B d’un pseudo-Willebrand plaquettaire, grâce à l’étude conjointe des gènes VWF et GP1BA. De même, elle distingue avec certitude une MW de type 2N d’une hémophilie A mineure (ou d’un statut de conductrice). Bien que le test de liaison du VWF au FVIII demeure la référence phénotypique, l’accessibilité actuelle du NGS en fait une alternative de premier choix pour poser un diagnostic de certitude.
Le génotype possède une réelle valeur prédictive. Dans le type 2B, il identifie les patients exposés à un risque majeur de thrombopénie sévère (10). Dans le type 2N, il permet d’anticiper une potentielle résistance à la desmopressine, orientant ainsi plus précocement la stratégie thérapeutique (11). Enfin, dans le type 3, la caractérisation de larges délétions génomiques est impérative pour prédire le risque d’allo-immunisation anti-VWF et prévenir la survenue de réactions anaphylactiques graves lors de l’administration de concentrés de VWF (12).
Type 1
À l’inverse des formes précédentes, l’indication du test génétique dans le type 1 ne fait pas l’objet d’un consensus systématique. L’apport du NGS est jugé pertinent essentiellement pour confirmer le diagnostic des formes associées à un taux de VWF < 30 UI/dL, situation où la probabilité d’identifier un variant causal à haute pénétrance est élevée. En revanche, chez les patients présentant un déficit modéré (low VWF, entre 30 et 50 UI/dL), l’analyse moléculaire s’avère beaucoup moins contributive. Elle n’est pas recommandée en pratique courante en raison des difficultés d’interprétation induites par le polymorphisme du gène VWF.
QUEL AVENIR POUR LA GÉNÉTIQUE DE LA MALADIE DE WILLEBRAND ?
À mesure que les coûts de séquençage diminuent et que les pipelines bio-informatiques se démocratisent, le passage du séquençage ciblé (Sanger ou panels NGS) vers le séquençage du génome complet (WGS) devient une réalité clinique de plus en plus prégnante. Le WGS permet non seulement de balayer l’intégralité du locus VWF mais offre aussi l’opportunité d’analyser simultanément l’interactome des gènes dits modificateurs, ouvrant de nouvelles perspectives cliniques et scientifiques.
Vers un dépistage néonatal des formes les plus sévères de maladie de Willebrand ?
Le séquençage du génome complet offre la perspective d’un diagnostic précoce des formes sévères de MW. Cette stratégie préventive est actuellement évaluée en France par l’étude pilote PERIGENOMED (Perinatal Genomics Medicine). Ce projet propose aux parents le séquençage du génome du nouveau-né, suivi d’une analyse bio-informatique (in silico) d’un panel ciblé d’environ 800 gènes d’intérêt incluant le gène VWF. L’examen simultané de ces 800 gènes est conçu pour assurer le dépistage néonatal de 349 maladies rares d’apparition pédiatrique. L’objectif principal est de détecter très précocement ces pathologies génétiques considérées comme « traitables » ou « actionnables » durant l’enfance, afin de mettre en œuvre une prise en charge pédiatrique précoce capable de transformer le pronostic ou d’améliorer significativement la qualité de vie des enfants. Outre sa faisabilité technique et son acceptabilité par les familles, ce projet soulève des questions éthiques majeures. En effet, l’analyse pangénomique à la naissance augmente mécaniquement la découverte de VUS. Pouvoir distinguer les variations neutres des délétères s’impose comme un enjeu crucial pour prévenir le risque médical et psychologique d’étiqueter prématurément comme « malades » des enfants porteurs d’anomalies à la pathogénicité non élucidée.
Gènes modificateurs et scores polygéniques
L’expression clinique de la MW de type 1, en particulier des formes modérées, est rarement dictée par un unique variant causal. Le phénotype est modulé par l’action concomitante de gènes modificateurs intervenant dans la biosynthèse, la glycosylation ou la clairance du VWF. Ce contrôle polygénique explique la variabilité clinique observée entre des individus porteurs d’une même mutation. Dans ce contexte, l’utilisation de scores polygéniques offre une perspective intéressante pour évaluer l’effet cumulé de ces variations situées hors du locus VWF. Si cette approche semble prometteuse pour caractériser l’architecture génétique des déficits modérés (low VWF) et affiner la prédiction du risque hémorragique individuel, sa valeur ajoutée en pratique clinique courante ainsi que ses modalités d’intégration au parcours de soins restent encore à évaluer (5,13).
Résolution des impasses moléculaires
Dans l’exploration moléculaire de la MW, certaines situations cliniques complexes aboutissent à des impasses diagnostiques. C’est notamment le cas des formes de type 3 sans variant causal identifié, ou de certains phénotypes pour lesquels un unique variant hétérozygote est détecté. Dans ces configurations, les anomalies causales résident fréquemment dans des régions non codantes, telles que les introns profonds ou les séquences régulatrices. Pour lever ces impasses, l’analyse directe de l’ARN présente un intérêt théorique majeur puisqu’elle permet de caractériser l’impact fonctionnel de variants introniques cryptiques, confirmant ainsi l’existence d’anomalies d’épissage ou d’un allèle nul. Néanmoins, en pratique courante, cette approche se heurte à des obstacles biologiques et moléculaires majeurs qui en limitent fortement la portée. Sur le plan biologique, l’expression du gène VWF est strictement restreinte aux mégacaryocytes et aux cellules endothéliales, ce qui rend l’ARN inaccessible dans le compartiment plasmatique ou lymphocytaire standard. Bien que les plaquettes circulantes soient issues des mégacaryocytes et séquestrent de l’ARN VWF provenant de leur cytoplasme, l’analyse de ce matériel est profondément biaisée par le mécanisme de surveillance cellulaire du NMD (Nonsense-Mediated mRNA Decay). En effet, les défauts d’épissage aboutissent fréquemment à l’apparition de codons de terminaison prématurés. Ces transcrits aberrants et instables sont alors immédiatement reconnus et détruits par le NMD au sein du mégacaryocyte, devenant ainsi totalement invisibles lors d’un séquençage standard. Par conséquent, seuls subsistent dans les plaquettes les transcrits stables ne contenant pas de signal de terminaison prématuré. Pour contourner ce biais et obtenir une expression simultanée des deux allèles du gène VWF, incluant le transcrit porteur du variant d’intérêt, une alternative consisterait à isoler et cultiver des cellules progénitrices endothéliales circulantes. Cependant, cette approche se heurte à des difficultés logistiques et techniques majeures. D’une part, elle exige un acheminement des tubes au laboratoire dans l’heure suivant le prélèvement sanguin. D’autre part, leur exploitation requiert un protocole particulièrement lourd de purification et de mise en culture. En complément, les essais fonctionnels in vitro par minigènes peuvent nous aider à caractériser l’impact direct de ces anomalies sur l’épissage. Cette approche consiste à intégrer le variant suspecté au sein d’une construction plasmidique dotée d’exons contrôles, afin de valider et d’observer directement la survenue d’un épissage aberrant (14).
POINTS CLÉS À RETENIR
• L’analyse du gène VWF reste un défi technique en raison de sa taille, de ses nombreux polymorphismes et de l’interférence d’un pseudogène partiel.
• Excellente pour les types 2 et 3, la rentabilité du génotypage est plus restreinte dans le type 1, où elle dépend étroitement de la sévérité du déficit quantitatif.
• Le séquençage du génome complet ouvre de nouveaux horizons pour le dépistage néonatal, l’élucidation des impasses moléculaires et la caractérisation de l’interactome des gènes modificateurs.
