RÉSUMÉ
La maladie de Willebrand (MW) résulte d’une anomalie quantitative ou qualitative du facteur Willebrand (VWF), protéine essentielle à l’adhésion plaquettaire et au transport du facteur VIII (FVIII). La MW présente une grande hétérogénéité clinique, biologique et génétique, rendant parfois son diagnostic complexe. Le diagnostic repose sur une histoire personnelle de saignements cutanéomuqueux depuis l’enfance, des antécédents familiaux évocateurs d’une transmission autosomale, et une exploration biologique spécialisée. Les examens de première intention comprennent le dosage de l’activité du VWF (VWF:Act), de son antigène (VWF:Ag) et du FVIII:C. Il est actuellement recommandé de privilégier les tests automatisés mesurant la liaison du VWF à la GPIb plaquettaire (VWF:GPIbR, VWF:GPIbM) plutôt que le test VWF:RCo pour le diagnostic de la MW. L’analyse des ratios entre ces paramètres permet de distinguer les déficits quantitatifs des déficits qualitatifs. Des tests spécialisés, comprenant l’agglutination plaquettaire induite par la ristocétine (RIPA), l’étude des multimères, l'étude de la capacité de liaison du VWF au FVIII ou au collagène et le dosage du propeptide, sont utilisés pour préciser les sous-types. La classification actuelle distingue trois grands types de MW. Le type 1 qui correspond à un déficit quantitatif partiel est le plus fréquent. Le type 3 correspond à un déficit total et est le plus rare. Le type 2 correspond à un déficit qualitatif et est subdivisé en sous-types 2A, 2B, 2M et 2N. Il regroupe les anomalies d’interaction du VWF avec les plaquettes, le collagène ou encore le FVIII. La caractérisation précise des sous-types nécessite souvent l’expertise de centres spécialisés et une confrontation avec les anomalies moléculaires retrouvées.MOTS CLÉS
classification, diagnostic biologique, facteur Willebrand, maladie de Willebrand
ABSTRACT
Von Willebrand disease (VWD) results from a quantitative or qualitative abnormality of von Willebrand factor (VWF), a protein essential for platelet adhesion and the transport of Factor VIII (FVIII). VWD exhibits marked clinical, biological, and genetic heterogeneity, which can sometimes make its diagnosis challenging. Diagnosis is based on a personal history of mucocutaneous bleeding since childhood, a family history suggestive of autosomal inheritance, and specialized laboratory investigations. First-line laboratory tests include measurement of VWF activity (VWF:Act), VWF antigen (VWF:Ag), and FVIII levels. It is recommended that tests measuring VWF platelet-binding activity be preferred over the VWF:RCo test for the diagnosis of VWD. Analysis of the ratios between these parameters helps distinguish quantitative deficiencies from qualitative deficiencies. Specialized tests, including ristocetin-induced platelet agglutination (RIPA), multimer analysis, assessment of VWF binding to FVIII, collagen-binding activity assays, and propeptide measurement, are used to further characterize the subtypes. The current classification distinguishes three major types. Type 1 corresponds to a partial quantitative deficiency and is the most common form. Type 3 corresponds to a total deficiency and is the rarest form. Type 2 includes qualitative abnormalities subdivided into subtypes 2A, 2B, 2M, and 2N. Type 2 variants exhibit diverse functional abnormalities affecting VWF interactions with platelets, collagen, or FVIII. Precise characterization of the subtypes often requires the expertise of specialized centers and correlation with the underlying molecular abnormalities identified.
KEYWORDS
classification, laboratory diagnosis, Von Willebrand disease, Von Willebrand factor
INTRODUCTION
La maladie de Willebrand (MW) est une maladie hémorragique liée à une anomalie soit quantitative, soit qualitative du facteur Willebrand (VWF). Cette maladie est très hétérogène sur le plan clinique, phénotypique et génétique, d’où parfois certaines difficultés à la diagnostiquer. Une classification définie par l’ISTH existe et représente une aide au diagnostic et à la prise en charge thérapeutique du patient (1). La distinction entre certains types et sous-types reste encore difficile et la confrontation avec l’anomalie moléculaire est une aide précieuse au diagnostic et à la caractérisation du type de MW.
DIAGNOSTIC
Le diagnostic de MW repose sur l’existence d’une histoire personnelle hémorragique depuis l’enfance, l’existence d’une symptomatologie hémorragique dans la famille traduisant la transmission autosomale du phénotype et l’exploration biologique qui permettra d’affirmer le diagnostic, le type d’anomalie (quantitative ou qualitative) et le type de MW.
Diagnostic clinique
L’interrogatoire du patient est indissociable de l’évaluation biologique. Il va recueillir les manifestations cliniques qui sont essentiellement des hémorragies cutanéomuqueuses et des saignements prolongés après une procédure invasive. Néanmoins, cette symptomatologie est également souvent retrouvée dans la population normale, ce qui explique parfois la difficulté du diagnostic de MW. Il est donc aujourd’hui recommandé de quantifier objectivement le syndrome hémorragique à l’aide d’un questionnaire standardisé (2).
Diagnostic biologique
Évaluation initiale
Celle-ci inclut un hémogramme, un TP, un TCA et un dosage de fibrinogène. L’allongement du TCA est fonction du
déficit en FVIII et de la sensibilité au déficit en FVIII du réactif utilisé. Certains centres réalisent une mesure du temps d’occlusion plaquettaire sur automate PFA-200®, car la sensibilité de cette méthode pour le dépistage d’une MW est excellente. Toutefois, ce test est hors nomenclature, a une reproductibilité médiocre et n’est pas disponible dans tous les laboratoires (3). Lors du diagnostic initial, il est important de documenter le groupe sanguin et le contexte clinique (pathologie intercurrente, syndrome inflammatoire, grossesse) pour l’interprétation des tests. Le diagnostic reposera sur, au moins, la réalisation de deux bilans distincts.
Tests diagnostiques de 1er niveau
Trois doivent systématiquement être réalisés en première intention : le dosage fonctionnel (VWF:Act) et immunologique (VWF:Ag) du VWF ainsi que le dosage du FVIII, le plus souvent par méthode chronométrique (FVIII:C) (1).
Dosage de l’activité du VWF
Il évalue la capacité du VWF à se lier à la GPIbα des plaquettes. Traditionnellement, l’activité de liaison du VWF aux plaquettes était évaluée par la mesure de l’activité cofacteur de la ristocétine (VWF:RCo) par
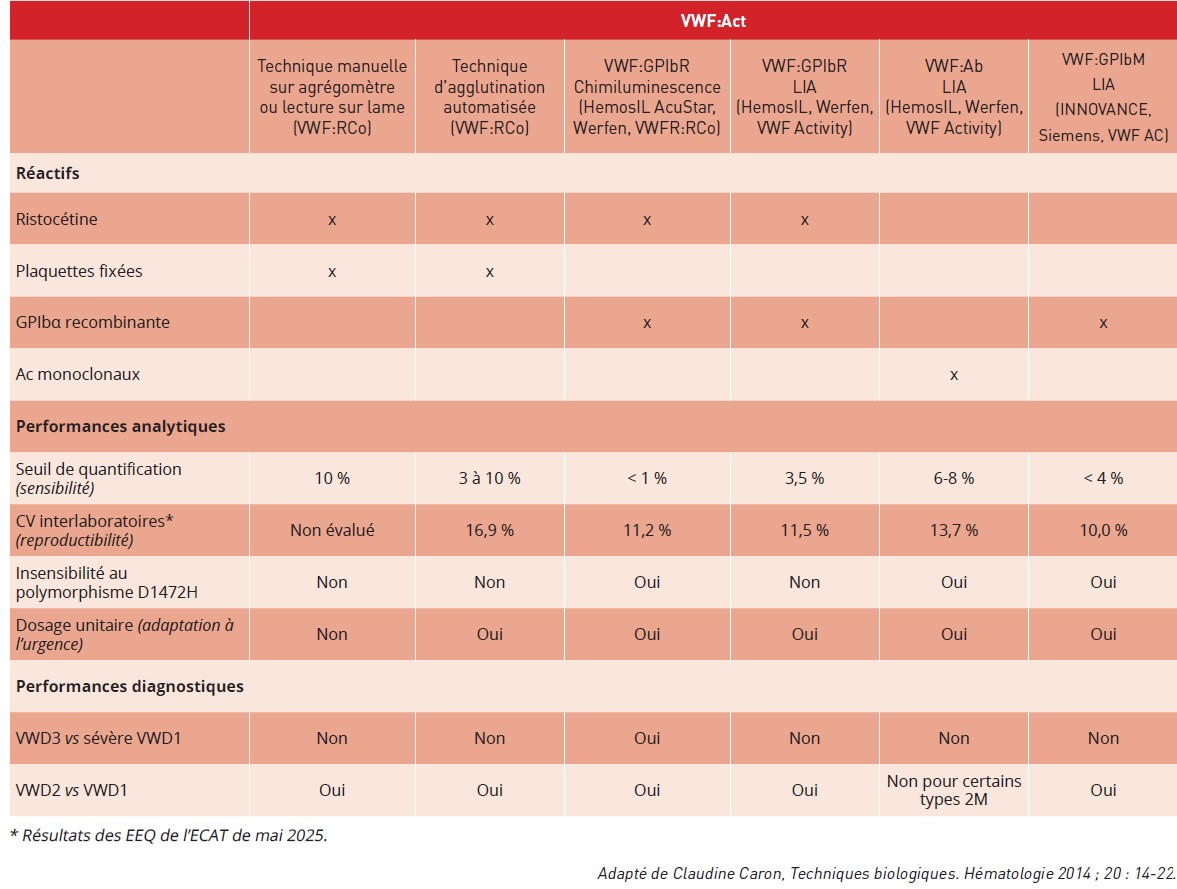
agrégométrie optique. Cette technique souffre d’un manque de standardisation, d’une faible reproductibilité interlaboratoire et d’une sensibilité insuffisante. Par ailleurs, elle est sensible à certains polymorphismes du gène du VWF altérant la liaison du VWF à la ristocétine et conduisant à une diminution artéfactuelle du taux de VWF:RCo. Parmi ces polymorphismes, la variation de séquence D1472H, située dans le domaine A1 et très fréquente chez les afro-américains, est associée à un ratio VWF:RCo/VWF:Ag significativement plus abaissé que dans une population contrôle, mais sans aucun impact clinique (4). Des tests d’activité plus récents, tels que le VWF:GPIbM (5) (technique immunoturbidimétrique utilisant un fragment de GPIb recombinant mutant présentant une liaison accrue au VWF en l’absence de ristocétine), le VWF:GPIbR (utilisant de la ristocétine associée à un fragment de GPIb recombinant de type sauvage) (6) ou le VWF:Ab (test immunoturbidimétrique utilisant des particules de latex recouvertes d’un anticorps monoclonal spécifique de la liaison du VWF à la GPIbα) (7), ont une précision supérieure, des limites de détection inférieures améliorées et une meilleure sensibilité (7). Il est donc actuellement recommandé de privilégier ces tests plutôt que le test VWF:RCo (automatisé ou non) pour le diagnostic de la MW (Tableau 1) (2,8).
Tableau 1 : Techniques de mesure des activités du facteur Willebrand.
Table 1: Techniques for measuring von Willebrand factor activity.
Dosage de l’antigène du VWF
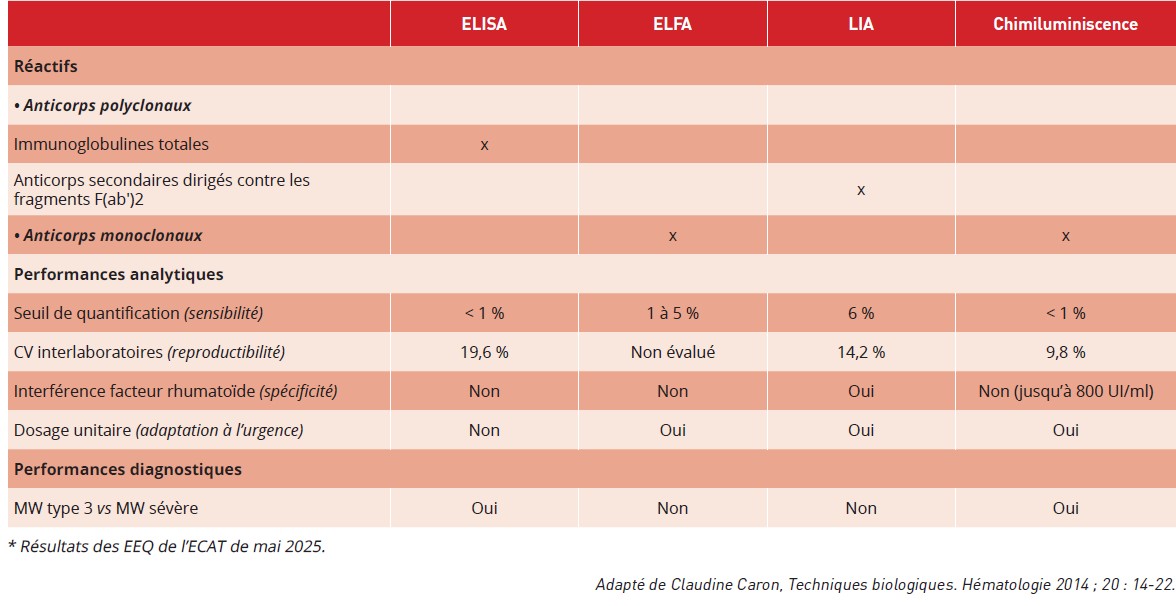
Il quantifie la protéine en circulation qu’elle soit fonctionnelle ou non. Différentes méthodes immunologiques existent, de type immunoenzymatique ELISA (lecture colorimétrique), ELFA (lecture de fluorescence : Vidas® VWF), immunoturbidimétrique (LIA) ou immunochimiluminescence (AcuStar®, IL). Ces méthodes utilisent des anticorps polyclonaux ou monoclonaux. Les méthodes de référence sont l’ELISA et la chimiluminescence qui ont une limite de détection < 1% permettant de diagnostiquer un déficit total (Tableau 2) (8).
Tableau 2 : Techniques de mesure de l’antigène du facteur Willebrand.
Table 2: Techniques for measuring the von Willebrand factor antigen.
Interprétation des tests diagnostiques de 1er niveau
à l’issue de ces dosages, le calcul et l’analyse du ratio VWF:Act/VWF:Ag permet de s’orienter vers le type de
déficit quantitatif ou qualitatif. Lorsque les trois tests se situent dans les limites de la normale, la MW est exclue. En général, un seuil de 50 % est utilisé. Les déficits quantitatifs partiels (MW type 1) sont caractérisés par un taux de VWF:Ag < 50 % avec un ratio VWF:Act/VWF:Ag normal (> 0,7). Un ratio VWF:Act/VWF:Ag < 0,7 est en faveur d’anomalies qualitatives du VWF (MW de type 2A, 2B ou 2M). Ce rapport est d’interprétation difficile si le taux de VWF:Ag est < 15 %. Un ratio FVIII:C/VWF:Ag < 0,7 est en faveur d’une anomalie d’interaction du VWF avec le FVIII (MW de type 2N), ou bien d’un déficit constitutionnel ou acquis en FVIII.
Tests diagnostiques de 2e niveau
Ils sont nécessaires soit pour diagnostiquer les sous-types de la MW, soit pour documenter un diagnostic différentiel. Ils sont à réaliser lorsque les ratios VWF:Act/VWF:Ag et FVIII:C/VWF:Ag sont < 0,7, ou lorsque les taux de VWF:Act et/ou de VWF:Ag sont inférieurs à 30 % (ou de 30-50 % avec des arguments cliniques). Cette exploration phénotypique complexe peut être proposée dans le cadre du CRMW (Figure 1) (9).
L’agrégation plaquettaire induite par la ristocétine (RIPA)
Cet examen évalue l’agrégation plaquettaire du plasma riche en plaquettes (PRP) du patient en présence de ristocétine. Son objectif est de mettre en évidence une agrégation paradoxale avec de faibles doses de ristocétine (< 0,7 mg/ml), qui évoque alors soit une MW de type 2B (hyperaffinité du VWF pour la GPIb), soit une thrombopathie de type pseudo-MW plaquettaire caractérisée par une hyperaffinité de la GPIb pour le VWF. Le diagnostic différentiel entre ces deux pathologies fait appel à l’étude génétique. Il est conseillé de réaliser ce test dès le prélèvement de contrôle ou en première intention devant une thrombopénie.
L’étude de la liaison du VWF au FVIII (VWF:FVIIIB)
Ce test est réalisé en cas de déficit en FVIII avec un ratio FVIII/VWF:Ag < 0,7. Il mesure la capacité de liaison du VWF du patient au FVIII. Les résultats sont exprimés en pourcentage de fixation. La MW de type 2N est caractérisée par une liaison nulle ou très diminuée. Si la liaison n’est que modérément diminuée ou normale, une autre étiologie doit être cherchée.
Le dosage de la capacité de liaison du VWF au collagène (VWF:CB)
Ce test évalue la capacité du VWF à adhérer au collagène. Il est dépendant d’un site de liaison du VWF au collagène (domaine A3 du VWF) et de la présence des formes de plus haut poids moléculaire (HPM) du VWF. Des tests ELISA ou automatisés par chimiluminescence sont commercialisés. Le ratio VWF:CB/VWF:Ag est généralement diminué (< 0,7) dans la MW de type 2A, et de façon inconstante dans la MW de type 2B, alors qu’il est normal dans la MW de type 2M, hormis les anomalies d’interactions au collagène.
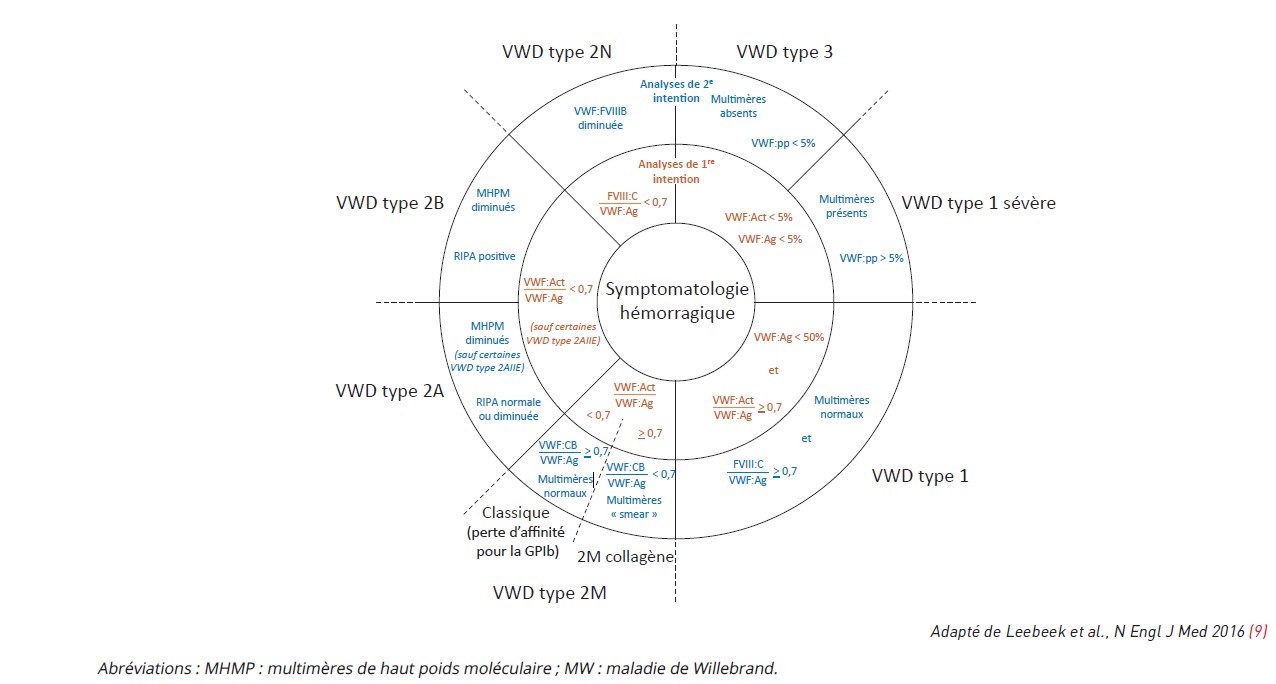
Figure 1 : Stratégie diagnostique de la maladie de Willebrand.
Figure 1: Diagnostic approach to von Willebrand disease.
Étude des multimères du VWF plasmatique
Cette analyse repose sur une électrophorèse en gel
d’agarose du VWF plasmatique qui permet d’identifier des anomalies de multimérisation. Une diminution des multimères de HPM est généralement détectée dans les MW de types 2A, parfois 2B, alors que le profil est normal ou subnormal dans le type 2M et normal dans le type 1.
Le dosage du propeptide du VWF (VWFpp)
Son taux reflète le niveau de synthèse du VWF, et son dosage repose sur un test ELISA. Le ratio VWFpp/VWF:Ag est augmenté en cas de clairance accélérée du VWF comme dans la MW de type 1C (ratio > 3) et proche de 2 chez les sujets sains.
L’étude de la liaison du VWF aux plaquettes
Ce test se présente comme une alternative au test RIPA car il s’affranchit de la préparation d’un PRP. Il consiste en un test ELISA utilisant le plasma du patient et de la GPIbα recombinante immunofixée.
CLASSIFICATION DE LA MW
La mise à jour la plus récente de la classification de la MW reconnaît 6 types différents dont 3 grands types : le déficit quantitatif partiel (MW type 1) ou total en VWF (MW type 3) et le déficit qualitatif en VWF (MW type 2), lui-même subdivisé en 4 sous-types (MW type 2A, 2B, 2M et 2N) (Tableau 3) (2).
MW type 1
Elle correspond à un déficit quantitatif partiel de transmission autosomale dominante et représente 50 à 75 % des MW. Son diagnostic est plus facilement confirmé lorsque le phénotype biologique objective les résultats suivants :
• VWF:Act et VWF:Ag < 30 % ; • Ratio VWF:Act/VWF:Ag et FVIII:C/VWF:Ag > 0,7 ;
• Ratio VWFpp/VWF:Ag normal sauf dans le type 1C (sous-type Vicenza) lié à une clairance accélérée ;
• électrophorèse des multimères normale.
Le diagnostic est beaucoup plus difficile chez les patients avec un taux de VWF entre 30-50 %, notamment chez
les sujets de groupe sanguin O qui ont un taux de VWF inférieur aux groupes A, B et AB sans expression pathologique. Jusqu’en 2021, ces patients, présentant un déficit quantitatif modéré « Low VWF », étaient regroupés dans une entité clinique distincte de la MW de type 1. Ils étaient majoritairement de groupe sanguin O, présentaient un phénotype hémorragique variable, une histoire familiale inconstante et une étude génétique parfois négative. Par contraste, des publications récentes ont identifié, dans cette population de « Low VWF » des mutations entraînant des anomalies de clairance du VWF, associées à une symptomatologie hémorragique cutanéo-muqueuse (10). Ces données ont contribué à élargir la définition de la MW de type 1 pour y inclure les taux de VWF entre 30 et 50 % avec un phénotype hémorragique indépendamment du groupe sanguin et donc à supprimer les low VWF. La raison principale est d’améliorer l’accès aux soins de cette catégorie de malades. Néanmoins, cette classification reste controversée, notamment du fait d’un risque de surdiagnostic de la maladie de Willebrand et d’une surmédicalisation d’une partie de ces patients (11).
Tableau 3 : Profil biologique des différents types et sous-types de la maladie de Willebrand.
Table 3: Biological profile of the different types and subtypes of von Willebrand disease.
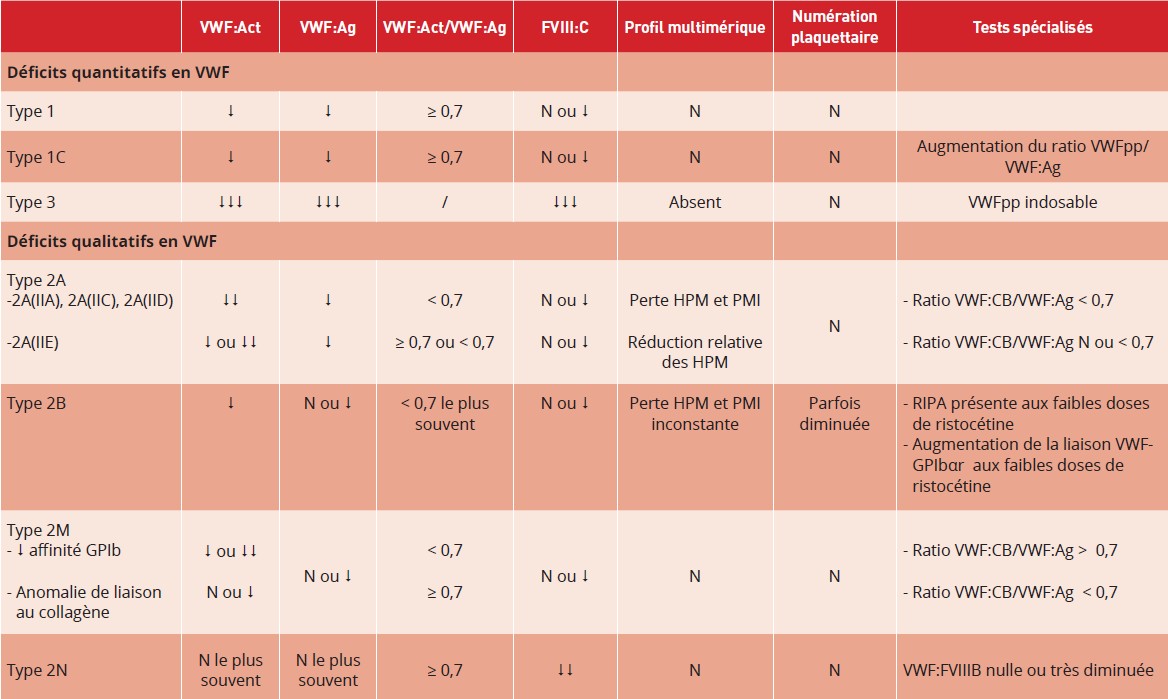
MW type 3
Elle représente la forme sévère de la maladie dont le diagnostic est facile à faire sous réserve de disposer au laboratoire de techniques suffisamment sensibles. Sa transmission est autosomique récessive, et elle représente moins de 5 % des MW. Le déficit en VWF est total, entraînant une dégradation et une clairance très accélérée du FVIII (taux compris entre 1 et 10 %). La difficulté du diagnostic biologique est liée à la limite inférieure de détection des méthodes choisies.
Sur le plan du phénotype, on observe les résultats suivants :
• VWF:Ag et VWF:Act < 5 % ;
• FVIII:C compris entre 1-10 % ;
• VWFpp indosable ;
• Absence des multimères du VWF.
MW type 2
Elle correspond à une anomalie qualitative du VWF impactant sa capacité de liaison à ses ligands et représente 20 à 45 % des MW. Elle est très hétérogène avec 4 sous-types.
MW type 2N ou Willebrand Normandie
Caractérisée par une diminution importante de l’affinité du VWF pour le FVIII, elle est de transmission autosomique récessive. Le phénotype biologique mime une hémophilie A (TCA allongé, déficit en facteur VIII, taux de VWF normal le plus souvent), mais la liaison VWF:FVIIIB est nulle ou très diminuée.
MW type 2B
Se traduisant par une augmentation de l’affinité du VWF pour les plaquettes, elle est de transmission autosomique dominante. Le phénotype biologique retrouve le plus souvent un ratio VWF:Act/VWF:Ag < 0,7, une thrombopénie très variable, exacerbée par le stress, la grossesse ou l’inflammation, une agglutination paradoxale aux faibles doses de ristocétine et, en général, une absence des multimères de HPM.
MW type 2A
Ce type, lui-même hétérogène, est lié à une anomalie de fonction liée à la perte des multimères de HPM. Quatre sous-types existent : MW type 2A(IIA), 2A(IIE), 2A(IIC) et 2A(IID). La transmission est autosomique dominante pour les sous-types 2A(IIA) et 2A(IIE) ou récessive pour les sous-types 2A(IIC) et 2A(IID). Le phénotype biologique retrouve un ratio VWF:Act/VWF:Ag et VWF:CB/VW:Ag < 0,7, sauf dans le sous-type 2A(IIE) souvent confondu avec une MW type 1. Les multimères de HPM et de poids moléculaire intermédiaire (PMI) sont absents dans les sous-types 2A(IIA), 2A(IIC) et 2A(IID) et seulement modérément diminués dans le sous-type 2A(IIE).
MW type 2M
Ce type est caractérisé par une diminution de l’affinité du VWF pour les plaquettes (mutations dans le domaine A1, site de liaison à la GPIb) ou pour le collagène (mutations dans le domaine A3) sans anomalie de la multimérisation, et il est de transmission autosomique dominante. Classiquement, en cas de diminution d’affinité pour la GPIb, le phénotype biologique retrouve un ratio VWF:Act/VWF:Ag < 0,7 et un ratio VWF:CB/VWF:Ag > 0,7 avec un profil multimérique normal. Mais les patients peuvent aussi présenter un profil de type 2M-2A like (ratio VWF:Act/VWF:Ag < 0,7 et ratio VWF:CB/VWF:Ag < 0,7 avec réduction modérée des multimères de HPM et de PMI), correspondant à un phénotype intermédiaire entre variant 2M et variant 2A (12,13). Sa classification définitive relève d’une standardisation internationale. Des mutations responsables d’un type 2M peuvent être localisées dans le domaine A3 du VWF et interférer avec sa liaison au collagène, caractérisées par un ratio VWF:Act/VWF:Ag normal, un ratio VWF:CB/VWF:Ag très abaissé et la présence d’un « smear » à l’électrophorèse des multimères.
DIAGNOSTIC DIFFÉRENTIEL
Le syndrome de Willebrand acquis
Il est évoqué devant une symptomatologie hémorragique d’apparition récente contrastant avec l’absence d’antécédents hémorragiques personnels et familiaux.
L’hémophilie A (HA) modérée ou mineure, ou un statut de conductrice d’HA
Elle doit être évoquée devant une diminution du ratio FVIII:C/VWF:Ag < 0.7. La liaison du VWF au FVIII est normale ou peu diminuée dans l’HA, contrairement à la MW de type 2N.
La maladie de Willebrand de type plaquettaire
En cas de RIPA positive, le test de liaison du VWF à la GPIbα recombinante, sous réserve d’étudier le VWF d’un lysat plaquettaire, peut permettre d’évoquer ce diagnostic lorsque cette liaison est normale. Le plus souvent, le diagnostic différentiel fait appel à l’étude génétique qui met en évidence une mutation gain de fonction dans le gène de la GPIbα.
CONCLUSION
La MW est très hétérogène dans ses aspects cliniques, biologiques et moléculaires. Le diagnostic « de base » est souvent facile (VWF:Act, VWF:Ag, FVIII:C). Cependant, la caractérisation précise de l’anomalie présente dans les types et sous-types est malaisée et peut requérir l’expertise d’une équipe multidisciplinaire offerte par le CRMW.
• La MW est une maladie très hétérogène et le diagnostic peut être difficile en raison de la variabilité clinique, biologique et d’une pénétrance variable.
• Le diagnostic biologique repose sur des tests de première intention, facilement accessibles, dont l’interprétation doit intégrer les facteurs influençant le taux de VWF.
• La détermination précise du sous-type requiert une consultation spécialisée ; le CRMW peut apporter une aide diagnostique.
